 COMENTÁ / VER COMENTARIOS

Política


 Compartir
 Twittear
 Compartir
 Compartir
 Impresión
 Correo electrónico
La historia es más fácil de entender si se deja de lado, por un momento, la maraña de siglas y números de expediente. En 2020 Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT) autorizó a Pfizer a realizar en Argentina un ensayo fase 3 de una vacuna contra el virus respiratorio sincitial (VRS) durante el embarazo. El objetivo era estudiar si vacunar a la madre podía proteger al bebé durante sus primeros meses de vida. Las mujeres embarazadas recibían la vacuna o placebo según la asignación del estudio y luego se seguía también a sus hijos.
En 2021 una alerta llevó a ANMAT a inspeccionar el hospital Italiano de Rosario, uno de los centros argentinos donde se hacía el estudio. El investigador principal autorizado allí era el médico Clemente Fernando Miguel Aguilar. La inspección terminó con 32 hallazgos. Entre ellos hubo fallas de documentación, problemas de consentimiento, eventos adversos serios mal registrados, una menor de 16 años incluida pese a que el protocolo exigía adultas y, en el momento del parto, procedimientos previstos por el protocolo realizados por personal que no figuraba formalmente delegado para esas tareas.
Para entender el expediente hay que separar los roles. Un ensayo clínico no lo hace una sola persona: hay una empresa que lo patrocina, médicos responsables en cada centro, equipos de investigación, monitores, comités de ética y un organismo estatal que controla. En este caso, los protagonistas principales eran los siguientes:
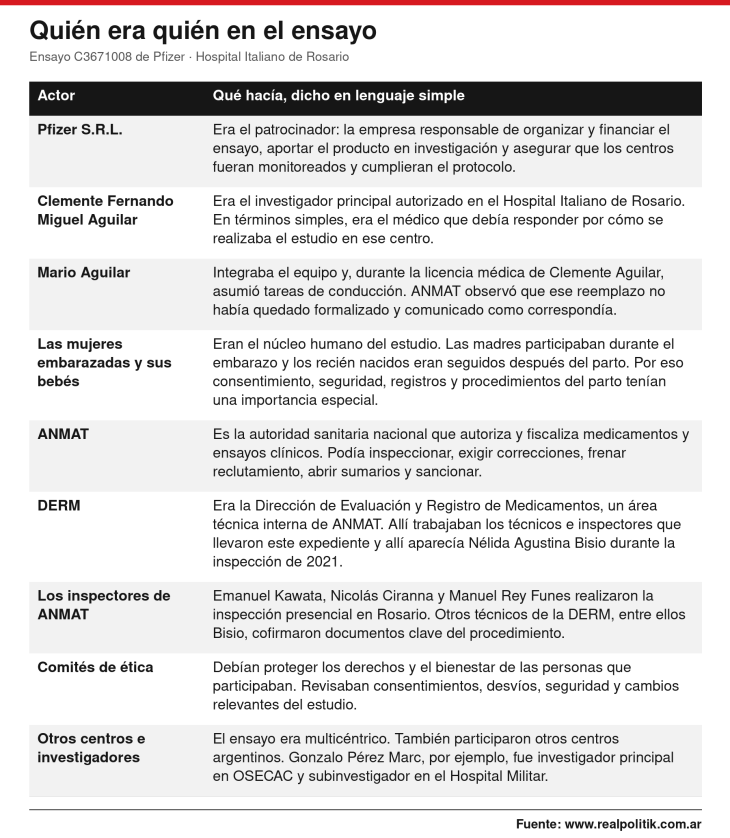
En otras palabras: Pfizer era el patrocinador; Aguilar respondía por el centro de Rosario; las madres y los bebés eran las personas cuya seguridad debía protegerse; y ANMAT, a través de su área técnica DERM, debía controlar que el protocolo y las Buenas Prácticas Clínicas se cumplieran.
ANMAT autorizó el ensayo C3671008 el 24 de septiembre de 2020. Esa es la primera fecha segura para contar esta historia. El trámite original había empezado antes, pero con la documentación disponible no corresponde presentar el 24 de septiembre como el día exacto en que Pfizer inició el pedido: es la fecha en que ANMAT lo autorizó.
Casi un año después, el 24 de agosto de 2021, ANMAT abrió un expediente específico de inspección porque había recibido información que consideró relevante. Una semana después, entre el 31 de agosto y el 2 de septiembre, tres inspectores fueron al hospital Italiano de Rosario.
El resultado fue severo. En diciembre de 2021 ANMAT reunió 32 observaciones y aplicó una IAO, sigla de “Indicación de Acción Oficial”, tanto a Pfizer como al investigador principal. Dicho sin tecnicismos: ANMAT entendió que ya no alcanzaba con pedir “corrijan esto” y esperar. Consideró necesarias medidas oficiales y recomendó abrir un sumario. La IAO es más seria que una IAV, “Indicación de Acción Voluntaria”, que se usa cuando el organismo detecta problemas pero espera que el responsable los corrija sin escalar de entrada a una medida oficial más severa.
La sanción no llegó de inmediato. El sumario se abrió formalmente recién en diciembre de 2023 y la resolución final se firmó en septiembre de 2025. Entre la inspección y la multa pasaron cuatro años.
Acá aparece un dato central. Nélida Agustina Bisio no conoció este caso recién cuando llegó a la conducción de ANMAT. En 2021 ya estaba dentro de la DERM, la dirección de Evaluación y Registro de Medicamentos. Era una oficina técnica de ANMAT que evaluaba y seguía medicamentos y ensayos clínicos y de la que dependía el circuito técnico que inspeccionó este estudio. En los documentos de ese año el sistema GDE identifica a Bisio como “analista técnico”.
El 30 de agosto de 2021, un día antes de que empezara la inspección presencial, Bisio cofirmó el plan que organizó ese control. Ella no fue una de las tres personas que inspeccionaron el hospital: los inspectores de campo fueron Emanuel Kawata, Nicolás Ciranna y Manuel Rey Funes. Pero su firma quedó en el documento que preparó la inspección.
El 17 de septiembre Bisio volvió a firmar una decisión importante. ANMAT le dio a Pfizer más tiempo para contestar, pero al mismo tiempo le exigió información adicional sobre todos los centros argentinos: cuándo habían sido autorizados, cuándo habían comenzado formalmente y cuándo habían recibido el primer envío de producto. Esa ampliación permitió detectar que el problema no se limitaba a Rosario.
El 15 de diciembre de 2021 su firma aparece otra vez, esta vez en el informe técnico final. Ese documento reunió los 32 hallazgos y recomendó abrir el sumario. Los hallazgos habían sido preparados por los inspectores Kawata, Ciranna y Rey Funes; por eso es más preciso decir que Bisio cofirmó el informe final, no que ella haya realizado personalmente la inspección.
Hay un detalle administrativo que conviene aclarar sin enredar al lector. En esos documentos de 2021 el sistema GDE identifica a Bisio como “analista técnico”. Sin embargo, una decisión administrativa publicada en 2022 formalizó su designación como directora de esa misma área con efectos desde 2019. Esa diferencia de rótulos muestra que su posición dentro de la DERM era más relevante de lo que sugiere la etiqueta “analista técnico”.
La intervención continuó. En enero de 2022, cuando el expediente ya estaba encaminado hacia el área de Sumarios, las actuaciones fueron dirigidas expresamente a Bisio. Y en octubre de 2023, ya identificada en el propio expediente como directora de la DERM, fue ella quien firmó el pase a la coordinación de Sumarios.
La apertura formal del sumario, en diciembre de 2023, no la firmó Bisio. La firmó la entonces subadministradora de ANMAT, Valeria Teresa Garay. Es una diferencia importante: Bisio intervino antes y después, pero ese acto concreto no fue suyo.
Dos semanas más tarde, el 26 de diciembre de 2023, Bisio fue designada titular de la ANMAT, es decir, pasó a ser la máxima autoridad del organismo. El mismo expediente siguió avanzando bajo su conducción.
El 25 de agosto de 2025, ya como administradora nacional, Bisio dejó escrito que había revisado los antecedentes y que compartía las conclusiones del sumario. Ese día fijó una multa de un millón de pesos para Pfizer y otra de un millón para Clemente Aguilar. El 11 de septiembre firmó la disposición que convirtió esas multas en la sanción definitiva.
Dicho de la manera más simple: Bisio aparece en el caso desde la etapa técnica de 2021 y vuelve a aparecer al final, en 2025, como la autoridad que decide la sanción. Eso suma un dato central: quien tomó la decisión final no era una funcionaria ajena al expediente, sino alguien que lo conocía y había intervenido documentalmente años antes.
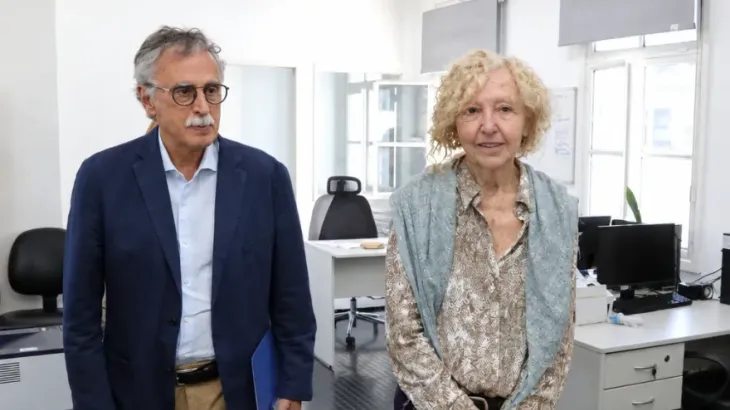
Hablar de “32 irregularidades” sin ordenarlas vuelve incomprensible el caso. No todos los hallazgos tenían la misma gravedad, pero pueden agruparse en ocho problemas principales: conducción del centro, documentación esencial, seguridad clínica, consentimiento, elegibilidad de una menor, separación entre historias clínicas, procedimientos durante el parto y manejo del producto experimental.
Clemente Aguilar era el investigador principal autorizado, pero durante su ausencia por razones de salud Mario Aguilar pasó a conducir operativamente el estudio. ANMAT encontró que ese reemplazo no estaba formalizado como correspondía en la documentación del patrocinador, no había sido informado previamente a la autoridad y tampoco figuraba correctamente en la planilla de delegación de funciones.
Además faltaban documentos básicos: la versión actualizada de la Declaración de Helsinki, el plan de monitoreo, firmas de compromiso de integrantes del equipo, matrículas profesionales y constancias suficientes de capacitación en Buenas Prácticas Clínicas. Antes de llegar al caso de la participante menor, ANMAT ya describía un centro con problemas de organización, archivo y delimitación de responsabilidades.
ANMAT encontró cinco problemas vinculados con eventos adversos serios en recién nacidos. Un evento adverso serio, o EAS, no significa necesariamente que la vacuna lo haya causado: significa que se trata de un problema médico que por su gravedad exige registro, valoración y seguimiento reforzados.
En un bebé no estaba asentada en la historia clínica la valoración de un síndrome de distrés respiratorio neonatal. En otro no figuraba la valoración como evento serio de bajo peso al nacer e infección congénita por citomegalovirus. En un tercer caso, la prematurez y la dificultad respiratoria habían sido comunicadas a Pfizer, al comité de Ética y a ANMAT, pero no estaban registradas como correspondía en la fuente clínica primaria.
También hubo una discordancia entre fechas de un soplo sistólico y otro bebé tenía una enfermedad cardíaca congénita anotada en la historia clínica como un evento “no serio”, aunque el mismo hecho había sido comunicado como evento adverso serio. El punto es simple: ANMAT encontró información médica importante que no aparecía de manera completa y coherente en la historia clínica contra la cual después se verifica la seguridad del ensayo.
Hay que mantener una precisión jurídica: la imputación genérica bajo el punto C.9 de la disposición 6677/10 fue finalmente dejada sin efecto. Eso no borra los hallazgos históricos de la inspección; significa que ANMAT decidió no sancionar bajo ese encuadre normativo específico. Por eso no sería correcto afirmar que Pfizer y Aguilar fueron finalmente multados “por cinco eventos adversos serios no registrados”.
La inspección encontró participantes que no habían sido reconsentidos a tiempo con la versión actualizada del formulario, casos en los que no estaba registrada la fecha de inicio del proceso de consentimiento y una diferencia entre la fecha del formulario y lo asentado en la historia clínica.
También faltaba la copia del documento de identidad de un participante al momento de la inspección y no aparecía la evaluación de vulnerabilidad en dos casos. En un ensayo con mujeres embarazadas, estas exigencias no son burocracia accesoria: son parte de la protección de quienes aceptan participar.
Los hallazgos 20 al 27 concentran el episodio más delicado. La participante identificada como 040 tenía 16 años cuando fue incorporada al estudio, aunque el protocolo exigía en Argentina mujeres de 18 años o más. Firmó un formulario previsto para adultas, fue randomizada y recibió la intervención.
En la documentación de investigación apareció un documento de identidad con modificaciones y los datos no coincidían con la información que figuraba en los sistemas centrales del hospital y del laboratorio. La defensa posterior sostuvo que había sido la propia participante quien alteró documentación para ingresar al estudio. Esa explicación puede ser relevante para atribuir responsabilidades individuales, pero no elimina la obligación del sistema de verificar elegibilidad, identidad y datos fuente.
Además hubo una señal temprana. A comienzos de junio de 2021 apareció una consulta electrónica por la fecha de nacimiento. La diferencia fue tratada inicialmente como un error de transcripción y el dato fue modificado. La verificación más profunda llegó recién en agosto. La auditoría identifica ese momento como una oportunidad perdida: la inconsistencia existió antes de que el problema quedara definitivamente confirmado.
ANMAT no colocó toda la responsabilidad sobre la participante. El centro trabajaba con una historia clínica de investigación y, por otro lado, con los sistemas digitales centrales del hospital y del laboratorio. Los investigadores y coordinadores no tenían acceso integral a esas fuentes centrales al momento de la inspección.
ANMAT sostuvo que Pfizer conocía esa arquitectura cuando seleccionó el centro. En la práctica, podían convivir dos universos de información que no se contrastaban de manera suficiente. Esa estructura ayuda a explicar por qué una diferencia tan básica como la edad real de una participante no fue detectada de inmediato.
ANMAT registró que la participante 040 continuó bajo seguimiento después de detectarse la inclusión incorrecta. Eso requiere una aclaración: seguir controlando su salud no equivale a seguir tratándola como una inclusión válida para el análisis científico.
La autoridad ordenó abrir el ciego, informar al comité de Ética, continuar el seguimiento de la salud de la madre y del bebé y excluir los datos de la participante de los análisis de eficacia y seguridad.
Los hallazgos también llegaron al momento del parto, y este punto merece una explicación más profunda. ANMAT dejó asentado que en las participantes 014 y 020 no se realizaron las extracciones de sangre materna y de cordón umbilical que exigía el protocolo. Pero además consignó algo todavía más sensible: hubo procedimientos durante el parto realizados por “personal no delegado en el estudio”.
¿Qué significa “personal no delegado”? No quiere decir automáticamente que se tratara de una persona sin título, sin experiencia o incapaz de asistir un parto. Significa algo distinto y muy importante para un ensayo clínico: el expediente no podía demostrar que esa persona hubiera sido formalmente designada por el investigador principal para realizar esa tarea de investigación, con su función asentada y con la capacitación correspondiente documentada.
Eso no es una formalidad de escritorio. La delegación sirve para saber quién puede hacer cada procedimiento, quién fue entrenado, quién responde por él y cómo se reconstruye después qué ocurrió. Si una tarea del protocolo se hace durante un parto y la persona que la realiza no aparece delegada, se rompe parte de esa cadena de responsabilidad y trazabilidad.
En un parto el problema adquiere otra dimensión. Se está trabajando al mismo tiempo con una mujer embarazada, un nacimiento y un recién nacido. Son situaciones en las que pueden surgir cambios clínicos rápidos y en las que cualquier procedimiento adicional del ensayo debe estar subordinado a la atención médica y realizado por personas claramente identificadas y habilitadas dentro del protocolo. Por eso, desde la óptica de las Buenas Prácticas Clínicas, el uso de personal no delegado es un hallazgo materialmente serio y un riesgo potencial de seguridad, aunque el expediente no pruebe que ese personal careciera de formación profesional.
También hay un problema científico. Si el protocolo exige tomar sangre materna o de cordón y esas muestras no se obtienen, se pierden datos que debían recogerse de la misma manera en todas las participantes. Y si un procedimiento se realiza pero no queda claro quién lo hizo, con qué capacitación y bajo qué delegación, la confiabilidad del dato también queda debilitada.
En la participante 040 apareció además otra falla: faltaba en la historia clínica el registro de los procedimientos de toma de muestras de la madre y del cordón durante el parto. Es decir, el expediente muestra dos tipos de problema en ese momento crítico: procedimientos previstos que no se hicieron como indicaba el protocolo y procedimientos cuya realización o responsable no quedó trazado correctamente.
La precisión jurídica sigue siendo necesaria: el expediente no demuestra que estos desvíos hayan causado una lesión concreta a una madre o a un bebé, y no corresponde inventar un daño que no está probado. Pero que no se haya probado un daño no convierte el hallazgo en menor. Las reglas de un ensayo clínico existen precisamente para prevenir daños antes de que ocurran, especialmente cuando participan embarazadas y recién nacidos.
Los últimos hallazgos salen del caso individual y muestran un problema multicéntrico. En Rosario, el primer envío de producto llegó el 12 de febrero de 2021 y la visita formal de iniciación del centro fue recién el 30 de marzo. Ese primer envío fue recibido por personal que todavía no figuraba formalmente delegado.
A partir del requerimiento adicional de septiembre, ANMAT pidió las fechas de autorización, visita de inicio y primer envío de todos los centros argentinos. Así detectó situaciones similares en otros centros. El hospital Militar, centro 1187, había recibido producto el 12 de enero de 2021 y fue iniciado formalmente el 27 de enero.
El hospital Militar no fue inspeccionado físicamente dentro de la misma orden que llevó a los inspectores a Rosario. Pero la revisión documental multicéntrica lo dejó expresamente incluido en el hallazgo 32 por haber recibido producto antes de la visita formal de inicio y antes de completar la delegación correspondiente.
Gonzalo Pérez Marc figuraba allí como subinvestigador de Federico Grinstein. En el centro 1167 de la Obra Social de Empleados de Comercio (OSECAC), en cambio, Pérez Marc era investigador principal y el primer envío aparece después de la visita de inicio, por lo que esa irregularidad puntual no puede trasladarse a ese centro.
El expediente no individualiza quién recibió y custodió físicamente el producto en el hospital Militar durante el período anterior a la iniciación. Tampoco aparece en este mismo trámite un sumario individual contra Grinstein, Pérez Marc o el hospital Militar por ese hecho: la responsabilidad sancionatoria quedó absorbida aquí dentro de la imputación al patrocinador Pfizer.
Gonzalo Pérez Marc no era un experto externo al protocolo. Participó directamente en dos centros argentinos del C3671008: fue investigador principal en OSECAC y subinvestigador en el hospital Militar.
Más tarde, Pfizer lo propuso como perito médico dentro de su descargo. La formulación correcta es “perito propuesto por Pfizer”: en el corpus condensado todavía no está reconstruida de manera completa la aceptación del cargo, el cuestionario y un eventual dictamen pericial, por lo que no conviene presentarlo como “perito actuante” si esa actuación no está documentada.
Que una parte proponga un experto que conoce el estudio no vuelve ilegal la prueba automáticamente. Pero sí afecta la forma en que debe presentarse su independencia: Pérez Marc tenía una vinculación objetiva y conocimiento directo del mismo protocolo cuya regularidad estaba siendo discutida. La pregunta que todavía debe cerrarse documentalmente es qué puntos concretos debía responder, qué vínculos contractuales mantenía entonces y cómo valoró ANMAT esa falta de distancia respecto del ensayo.
En paralelo, el CIREC del hospital Militar realizó un monitoreo ético específico del C3671008 entre julio y agosto de 2021. El comité central de Ética en Investigación de la Ciudad de Buenos Aires revisó ese monitoreo y constató que hubo aviso, informe, acciones, seguimiento y cierre, aunque observó que no constaba en actas la discusión de los hallazgos.
El dato importa porque muestra que, en el mismo período crítico, el ensayo estaba siendo observado por dos canales diferentes: la fiscalización sanitaria de ANMAT y el control ético local.
El informe final de diciembre de 2021 no pidió una simple corrección. Recomendó abrir un sumario contra Pfizer y contra el investigador principal, mantuvo cerrado el reclutamiento y ordenó controles adicionales.
El expediente empezó a ser enviado hacia Sumarios en enero de 2022, pero la apertura formal llegó en diciembre de 2023. La sanción definitiva recién se firmó en septiembre de 2025.
Ese recorrido es relevante porque muestra que la multa no fue una reacción inmediata a la inspección: fue el final de un proceso administrativo de varios años. El papel de Bisio durante ese recorrido ya quedó explicado al comienzo de esta nota.
La comparación con el ensayo C4591001 de Pfizer/BioNTech contra el COVID-19 es inevitable. En 2020 ANMAT encontró 20 hallazgos en el centro dirigido por Fernando Polack y también aplicó una IAO a Polack y a Pfizer.
Pero ese expediente no contiene una orden equivalente de abrir un sumario sanitario. Allí ANMAT optó por vigilancia reforzada y correcciones. Los casos no son idénticos: C3671008 acumuló hechos especialmente graves, entre ellos la inclusión de una menor embarazada fuera de criterio y la distribución de producto antes de la iniciación formal de centros.
Por eso la pregunta correcta no es “¿por qué no multaron a Polack igual?”, sino “¿qué criterio concreto hizo que una IAO terminara en sumario en C3671008 y otra IAO siguiera un camino regulatorio distinto?”.
En Pearl, el ensayo pediátrico de Sanofi en el hospital Militar, Pérez Marc ya era investigador principal. ANMAT encontró siete hallazgos y aplicó una IAV, Indicación de Acción Voluntaria: pidió correcciones pero no escaló a una acción oficial comparable con C3671008.
Ese expediente terminó archivado. No es jurídicamente correcto afirmar que ANMAT estaba obligada a abrir un sumario. Pero la comparación vuelve legítima una pregunta de política regulatoria: cuál fue el umbral técnico utilizado para decidir cuándo sancionar, cuándo vigilar y cuándo aceptar medidas correctivas.
En el caso de Polack intervinieron Alexis Benítez, Nicolás Ciranna, Emanuel Kawata y Manuel Rey Funes. En C3671008, el núcleo inspector fue Ciranna, Kawata y Rey Funes. En Pearl volvió a aparecer Ciranna, esta vez junto con Cecilia Salazar Güemes y Hernán Korin.
La repetición de inspectores no prueba favoritismo ni arbitrariedad. Sí refuerza la utilidad de comparar criterios: parte del mismo cuerpo técnico conoció expedientes que terminaron con respuestas regulatorias diferentes.
El expediente sancionatorio no es impecable. En diciembre de 2024 un informe técnico calificó como “moderada” la falta vinculada con el envío de producto a un centro no iniciado y su recepción por personal no delegado. El informe final de Sumarios y la disposición sancionatoria de 2025 reconstruyeron ese mismo punto dentro de faltas “muy graves y graves”.
La disposición final incluso sostuvo que el informe técnico anterior se había pronunciado en términos compatibles con esa gravedad, cuando el documento de 2024 utiliza la palabra “moderada”. En el corpus revisado no aparece una explicación suficientemente clara que reconcilie el cambio. Y la graduación de una infracción no es un detalle: forma parte de la motivación de la sanción.
El 25 de agosto de 2025 Bisio fijó un millón de pesos para Pfizer y un millón para Clemente Aguilar. Ese millón era el máximo de la escala pecuniaria aplicada, por lo que formalmente no fue una multa baja: fue el techo disponible bajo ese régimen.
El problema aparece al mirar la capacidad disuasoria y la individualización. Para una multinacional, un millón de pesos en 2025 tenía una incidencia económica limitada. Además, patrocinador e investigador tenían obligaciones e imputaciones diferentes, pero recibieron exactamente el mismo monto. La providencia que fija la suma no explica con detalle cómo se llegó a esa cuantía para cada uno.
La auditoría buscó dentro del corpus administrativo referencias a “denuncia penal”, “ministerio Público”, “Fiscalía”, “artículo 177”, “remisión penal”, “juzgado” y fórmulas equivalentes. En las actuaciones propias de C3671008 no aparece una denuncia penal de ANMAT ni una decisión expresa de poner en conocimiento de un fiscal o de un juez la posible adulteración documental vinculada con la participante 040.
Eso es relevante porque el expediente sí registra la utilización de un documento de identidad modificado. No permite afirmar quién cometió un delito ni atribuir responsabilidad penal al equipo investigador. La formulación periodística segura es otra: “En el corpus administrativo revisado no consta una remisión penal de ANMAT por ese episodio”. La ausencia en este expediente tampoco demuestra que jamás haya existido una comunicación por otra vía, algo que ANMAT debería poder aclarar oficialmente.
Años después, Bisio quedó investigada en la causa del fentanilo contaminado. Es otro expediente y no debe utilizarse como prueba de lo ocurrido en C3671008.
El cruce sirve para reconstruir la trayectoria de la funcionaria y su papel posterior en la fiscalización sanitaria. En C3671008 la evidencia relevante es autónoma: sus firmas en la DERM, su remisión a Sumarios, su posterior designación como administradora nacional, la providencia que fijó las multas y la disposición sancionatoria. La causa del fentanilo debe presentarse como contexto posterior, nunca como demostración retroactiva de una irregularidad en este ensayo.
El expediente incorporó además una tabla de participantes del centro de Rosario presentada por la propia Pfizer el 25 de agosto de 2021. La copia auditada estaba marcada “Pfizer Confidential” y utilizaba códigos de estudio, no nombres, apellidos ni DNI.
Las constancias de GDE muestran accesos posteriores de representantes de Pfizer a ese subexpediente. El matiz importa: en este caso Pfizer accedía a una tabla que ella misma había generado y presentado, por lo que no es correcto describir el episodio como si ANMAT hubiera entregado al patrocinador una lista nominal ajena.
Después de la sanción aparece otra anomalía registral. El recibo del pago de Clemente Aguilar identifica como disposición de multa a la DI-2023-11009, aunque esa disposición había instruido el sumario. La sanción verdadera fue la DI-2025-6789.
El importe, la persona y el expediente permiten saber a qué pago se refiere, por lo que todo indica un error de registración. Pero sigue siendo una discordancia documental en un trámite cuya trazabilidad ya presentaba otros puntos discutibles.
Pfizer y Aguilar pagaron las multas en octubre de 2025. Sin embargo, en abril de 2026 el expediente volvió a circular por Asuntos Jurídicos para la “prosecución del trámite”. En las piezas disponibles no aparece explicado con claridad qué motivó ese nuevo movimiento. Por eso tampoco conviene afirmar que el procedimiento quedó definitivamente cerrado con el pago.
La historia de C3671008 no es la de una sola participante que engañó a un centro. Es la historia de un sistema de control en el que convivieron varias señales: una identidad que no cerraba, una consulta temprana que no despejó el problema, historias clínicas que no se cruzaban bien, eventos adversos serios con registros deficientes, producto enviado antes de iniciar centros y procedimientos del parto realizados por personal cuya delegación no estaba documentada.
ANMAT finalmente reaccionó con una medida severa: frenó el reclutamiento, aplicó una IAO, impulsó un sumario y sancionó. Pero la auditoría también obliga a mirar al organismo. La misma funcionaria que cofirmó documentos técnicos de la inspección en 2021 reaparece como directora en la remisión a Sumarios y, ya como administradora nacional, evalúa los antecedentes, fija las multas y firma la decisión final. La ley no convierte esa intervención anterior en una causal automática de apartamiento, pero el dato tiene que estar a la vista porque demuestra una continuidad institucional concreta.
Quedan además preguntas que ANMAT debería responder: por qué el sumario recomendado en 2021 se formalizó recién en 2023; cómo explicó el cambio de gravedad de una infracción entre 2024 y 2025; si existió alguna comunicación penal por el documento alterado; y qué criterio uniforme utilizó para diferenciar este caso de otros ensayos que también recibieron IAO o IAV.
Ninguna de esas preguntas exige afirmar corrupción, encubrimiento o delito. Los documentos alcanzan para formularlas. (www.REALPOLITIK.com.ar)


¡Escuchá Radio Realpolitik FM en vivo!


