 COMENTÁ / VER COMENTARIOS

San Juan de Dios


 Compartir
 Twittear
 Compartir
 Compartir
 Impresión
 Correo electrónico
En enero de 2018, la Food and Drug Administration (FDA) de Estados Unidos dejó por escrito fallas importantes en un centro de investigación de Conrado José Estol, en avenida Callao 875, Ciudad de Buenos Aires. La Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT) ya había inspeccionado ese mismo entorno en 2017. Seis años después, otro ensayo realizado en STAT Research terminó con cuatro incumplimientos confirmados por ANMAT. Esta nota reconstruye qué pasó, qué pudo corregirse, qué ya no podía corregirse y qué preguntas siguen sin respuesta.
La nota se apoya en documentos regulatorios. Cuando una conclusión no surge de manera directa de esos documentos, se la presenta como pregunta o hipótesis. Un Form FDA 483 no es una sentencia ni una sanción definitiva.
El documento de partida es un Form FDA 483. Es el formulario que la FDA, la agencia regulatoria de medicamentos de Estados Unidos, entrega al terminar una inspección cuando sus inspectores encuentran prácticas que consideran objetables. El documento fue emitido el 12 de enero de 2018 a Conrado José Estol, después de una inspección realizada del 8 al 12 de enero de 2018 en Av. Callao 875, tercer piso, Ciudad de Buenos Aires.
¿Qué ensayo estaba revisando la FDA? El Form 483 tiene muchas partes tachadas y no deja visible el número de protocolo ni el nombre del medicamento. Sin embargo, al compararlo con documentos europeos, todo indica que se trataba del estudio AB10015 de AB Science, un ensayo fase IIb/III sobre masitinib en personas con esclerosis lateral amiotrófica (ELA). La ELA es una enfermedad neurológica progresiva que afecta las neuronas que controlan el movimiento. El estudio comparaba riluzole más masitinib contra riluzole más placebo y seguía a los pacientes durante 48 semanas. Participaron 394 personas en 34 centros de nueve países.
Con el informe completo EMA/406203/2018, la identificación puede afirmarse con mucha mayor solidez. El Comité de Medicamentos de Uso Humano (CHMP) dejó asentado que pidió una inspección de Buenas Prácticas Clínicas del estudio AB10015 en dos centros: uno en España, del 18 al 22 de diciembre de 2017, y otro en Argentina, del 8 al 12 de enero de 2018. Más adelante el mismo informe identifica expresamente el centro del doctor Conrado José Estol y señala que ese sitio había randomizado 53 participantes.
El Form FDA 483 fue emitido a Estol al terminar una inspección realizada exactamente del 8 al 12 de enero de 2018 en avenida Callao 875. Por eso, ya no se trata sólo de una coincidencia de fechas: el documento europeo confirma directamente que el centro de Estol era el centro argentino del AB10015 inspeccionado en esas fechas. La única cautela que conviene conservar, si se quiere ser estrictamente forense, es que el número de protocolo está tachado en la copia pública del propio 483; el EIR o una copia sin tachas cerrarían esa última formalidad documental.
La primera falla es fácil de entender: el protocolo prohibía ciertos tratamientos al mismo tiempo que el medicamento en estudio, pero la FDA encontró participantes que los habían usado antes de entrar y los siguieron usando durante el ensayo. En un ensayo clínico, el protocolo es la regla de juego. Si se permite un medicamento que estaba prohibido, puede cambiar el riesgo para el paciente y también volver más difícil saber qué efecto produjo realmente el tratamiento experimental.
La FDA también encontró un problema de ingreso al estudio. Para participar, cada persona debía cumplir criterios médicos definidos de antemano. El formulario describe al menos un caso en el que un valor necesario para entrar no parecía cumplir el requisito previsto al momento de la selección y del enrolamiento. Si una persona no cumplía el criterio cuando ingresó, eso no puede corregirse meses después.
Otro grupo de observaciones tuvo que ver con la seguridad. El protocolo exigía informar rápidamente los eventos adversos serios: por ejemplo, una internación, una situación que pone en riesgo la vida o una muerte. El 483 menciona internaciones por neumonía, procedimientos realizados durante esas internaciones y problemas para demostrar con claridad cuándo y cómo se habían enviado algunos reportes al patrocinador.
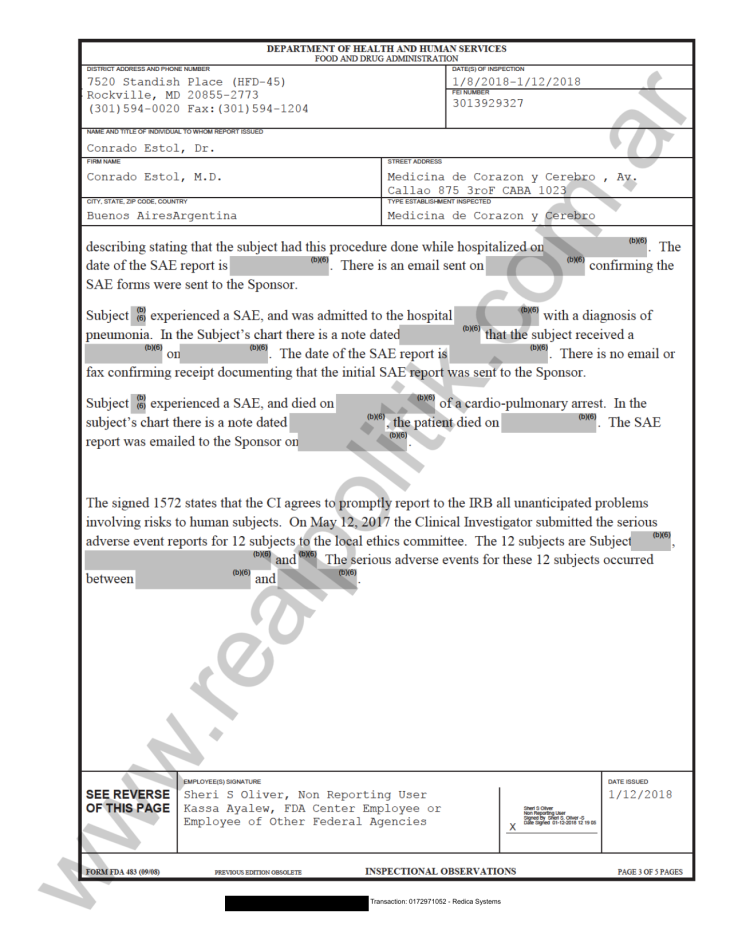
El formulario también dice que un participante sufrió un evento adverso serio y murió después de un paro cardiopulmonar. Eso debe contarse con cuidado: el 483 no dice que el medicamento experimental haya causado la muerte. Lo que cuestiona es si el evento fue conocido, registrado y comunicado como exigía el protocolo. Además, el 12 de mayo de 2017 el investigador presentó al Comité de Ética reportes de eventos adversos serios correspondientes a doce participantes. Como las fechas de los eventos están tachadas, con la copia pública no se puede calcular cuánto tardó cada notificación.
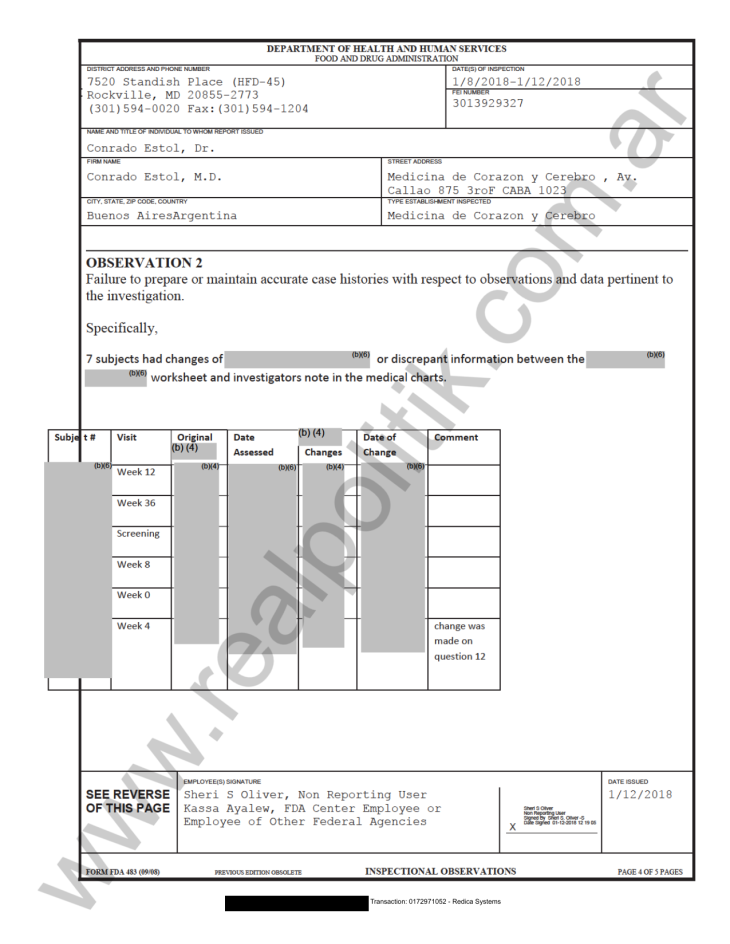
La segunda gran observación de la FDA se refiere a las historias clínicas. Los inspectores encontraron diferencias entre hojas de trabajo y notas del investigador en siete participantes y en distintas visitas. No es un simple problema de prolijidad: en un ensayo, el registro original es la base con la que después se comprueba si los datos informados son correctos. La copia disponible no permite afirmar que cada diferencia haya cambiado el resultado principal del estudio, pero sí permite decir que la FDA consideró que parte de los registros no era suficientemente exacta.
El informe de la Agencia Europea de Medicamentos de 18 de abril de 2018 cambia de manera importante la lectura del caso porque no se limita a hablar de “Argentina” en abstracto. En la página 104, bajo el título “Subject safety at risk” —seguridad de los participantes en riesgo—, identifica expresamente el centro de Conrado José Estol. La EMA señala que ese sitio había randomizado 53 participantes y que, entre los participantes revisados durante la inspección, se detectó en al menos 12 un número muy alto de desviaciones del protocolo relacionadas con criterios de inclusión y exclusión, controles de seguridad —electrocardiogramas y análisis de laboratorio— y la toma del producto en investigación, incluyendo sobredosis.
Esto es más fuerte que decir simplemente que hubo “problemas de documentación”. La propia evaluación europea ubica esas desviaciones dentro del apartado de seguridad de los participantes. A la vez, hay que poner un límite preciso: el informe no dice que los 53 participantes del centro hayan sufrido esas desviaciones ni que todos hayan recibido una sobredosis. Dice que el sitio randomizó 53 personas y que, entre los sujetos revisados, por lo menos 12 presentaban desviaciones de los tipos enumerados.
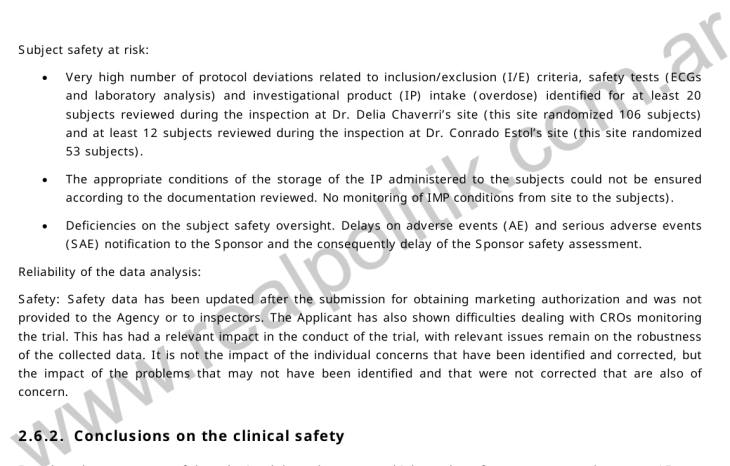
En la misma sección, la EMA también describe problemas para asegurar las condiciones de almacenamiento del producto en investigación desde el centro hasta los participantes y deficiencias en la vigilancia de seguridad, con demoras en la notificación de eventos adversos y eventos adversos serios al patrocinador, lo que a su vez demoraba la evaluación de seguridad del patrocinador. Aquí hay que ser más prudentes: esos dos puntos aparecen como conclusiones de la inspección de los centros y el informe no los desagrega con la misma precisión por cada sitio. Por eso no corresponde atribuirlos exclusivamente a Estol sin el informe de inspección individual completo.
La dimensión global de la inspección también fue severa. Los dos centros inspeccionados —España y Argentina— reunían más del 40 por ciento de toda la población del ensayo. La EMA registró cuatro hallazgos críticos, siete mayores y dos menores. Habló de deficiencias sistemáticas, de un número masivo de desviaciones del protocolo y de problemas en la conducción del ensayo, el monitoreo, el reporte de seguridad, la verificación de datos fuente y la gestión del patrocinador y de las organizaciones de investigación contratadas. Su conclusión fue que los datos obtenidos en los sitios inspeccionados no eran suficientemente confiables para sostener la solicitud de autorización.
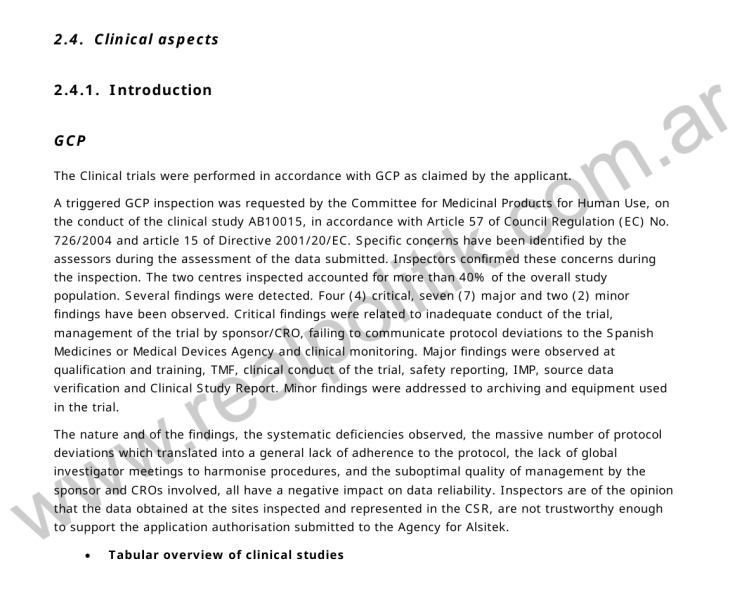
El impacto no quedó encerrado en esos dos centros. En la parte final del informe, el CHMP explicó que la falta de confiabilidad de los sitios inspeccionados afectaba seriamente la credibilidad de los datos de toda la solicitud. Es decir: una inspección de centros que concentraban más del 40 por ciento del reclutamiento terminó comprometiendo la capacidad regulatoria de usar el AB10015 como único estudio pivotal para demostrar eficacia.
El informe también contiene un dato delicado sobre mortalidad, pero debe mantenerse separado del sitio argentino. En el AB10015 completo se habían registrado 71 eventos adversos con desenlace fatal: 54 en los 260 participantes de los brazos con masitinib y 17 en los 133 del grupo placebo. Investigadores y patrocinador los consideraron no relacionados con la medicación del estudio, y la EMA dice expresamente que los datos disponibles no permitían sacar conclusiones causales adicionales. Sin embargo, la agencia dejó señalada la asimetría: 20,8 por ciento frente a 12,8. Este dato es del ensayo global; el informe no permite atribuir esas muertes al centro de Estol ni afirmar que masitinib las haya causado.
Además de las fallas de ejecución, la EMA cuestionó la propia metodología del ensayo. Durante el estudio se modificaron aspectos centrales del análisis: se cambió la estrategia estadística, la población primaria y la forma de tratar datos faltantes; se introdujo la separación entre “progresores normales” y “progresores rápidos”, una división que el CHMP consideró insuficientemente justificada clínica y farmacológicamente. La agencia advirtió que, sin esas modificaciones, el resultado primario en la población completa no alcanzaba significación estadística y que el manejo de los abandonos podía introducir un sesgo que favoreciera a masitinib.
El desenlace regulatorio fue contundente. El CHMP concluyó que no se había presentado una estimación confiable de eficacia, que no podía establecerse un balance beneficio-riesgo positivo y recomendó rechazar la autorización condicional de Alsitek. En el análisis de seguridad llegó incluso a advertir que, por las fallas en la conducción del ensayo y la insuficiencia de los datos recogidos, el perfil de seguridad descripto podía subestimar seriamente el que cabría esperar en la práctica clínica. Esa conclusión es global sobre el programa y no una imputación individual al investigador argentino, pero muestra la trascendencia que la EMA asignó a las deficiencias detectadas.
Algunas cosas podían corregirse hacia adelante: reforzar controles, entrenar otra vez al personal, mejorar el monitoreo, informar reportes pendientes y establecer medidas para que el problema no se repitiera. A ese conjunto de medidas se lo suele llamar CAPA, por “acciones correctivas y preventivas”.
Pero una corrección futura no borra lo que ya pasó. Si un participante recibió un tratamiento que el protocolo prohibía, esa desviación ya ocurrió. Si alguien entró sin cumplir un criterio, no puede volverse elegible meses después. Si un evento grave se informó tarde, puede informarse después, pero ya no puede transformarse en un reporte hecho a tiempo. Y si una historia clínica tenía datos contradictorios, se puede aclarar y dejar una corrección fechada, pero no reescribir el pasado como si el registro siempre hubiera estado bien.
Por eso el problema no es sólo administrativo. También puede afectar la calidad científica del ensayo. Si una desviación toca la elegibilidad, la seguridad o un dato usado para medir eficacia, el patrocinador debe explicar qué impacto tuvo y, si corresponde, excluir datos o hacer análisis adicionales. Eso no elimina la desviación. En la evaluación europea del AB10015, AB Science informó auditorías y nuevas revisiones, pero la EMA siguió expresando dudas importantes sobre la confiabilidad del conjunto de datos. Esa conclusión europea es global y no puede atribuirse por completo al sitio argentino.
Y falta una pieza clave: el resultado final de la FDA. El Form 483 sólo contiene observaciones de los inspectores. Después viene el informe completo de inspección, conocido como EIR, la respuesta del investigador y la clasificación final. Sin esos documentos no sabemos qué valoración final hizo la FDA, qué correcciones aceptó ni si evaluó medidas adicionales.
La visita de Estados Unidos no llegó a un centro desconocido para la autoridad argentina. Un listado oficial muestra que ANMAT había inspeccionado el 29 de mayo de 2017 a “Estol / Stat Research / Lat Research” por Buenas Prácticas Clínicas, es decir, por las reglas que deben proteger a los participantes y asegurar que los datos de un ensayo sean confiables.
Aquí conviene separar dos episodios distintos. El informe europeo de 2018 se refiere a la inspección del AB10015 realizada en el centro de Estol del 8 al 12 de enero de 2018, dentro de una inspección coordinada que también alcanzó un centro español. En cambio, la inspección de ANMAT del 29 de mayo de 2017 es un antecedente argentino previo y separado. Mezclar ambas actuaciones haría parecer que se trata de una sola inspección cuando, documentalmente, son controles diferentes.
La actuación de ANMAT del 29 de mayo de 2017 aparece en el listado oficial argentino y es retomada con más detalle en la evaluación europea posterior de 2024, que reproduce una clasificación de acción oficial y cartas compromiso para futuros ensayos. El informe EMA de 2018 que ahora se incorpora completo, en cambio, aporta algo todavía más directo para esta nota: identifica al centro de Estol dentro del AB10015 y describe qué encontró la inspección que culminó el 12 de enero de 2018.
Hay otra fecha que merece atención. El 12 de enero de 2018, el mismo día en que terminó la inspección de la FDA, ANMAT autorizó un nuevo ensayo de AB Science y LAT Research en STAT Research, nuevamente con Estol como investigador principal. Era el protocolo AB14008, también relacionado con masitinib y ELA, pero era otro estudio. La coincidencia de fecha no demuestra que ANMAT conociera ese día el Form 483: la inspección estadounidense recién estaba terminando.
La documentación pública muestra que sí. No encontramos una disposición pública que haya suspendido a Conrado José Estol como investigador clínico ni que haya inhabilitado a STAT Research después del Form 483. En cambio, aparecen nuevas autorizaciones de ANMAT con Estol como investigador principal en el mismo centro.
Por ejemplo, ANMAT volvió a autorizarlo en 2020, en 2023 y nuevamente en mayo de 2024 para distintos ensayos. El dato no demuestra que la FDA hubiera pedido una suspensión ni que ANMAT estuviera obligada a imponerla. Demuestra algo más simple: después de la inspección estadounidense, Estol y STAT Research siguieron recibiendo autorizaciones argentinas.
¿Hubo una nueva inspección para comprobar las correcciones? Hasta ahora no encontramos en los listados públicos una nueva inspección claramente identificada como control de seguimiento de lo ocurrido en 2017 o 2018. Eso no prueba que nunca haya existido otro control. Pero deja una pregunta concreta: ¿dónde está la verificación de las cartas compromiso y de las medidas correctivas? Para responderla hacen falta el expediente 2017/1920 y la documentación completa de seguimiento.
Seis años después del Form 483, ANMAT volvió a inspeccionar STAT Research. Esta vez el investigador principal no era Estol sino la infectóloga Verónica Beatriz Lacal Ridilenir, y el patrocinador era GSK Biopharma Argentina SA.
El protocolo 218307 era un estudio fase IIa en adultos con VIH-1 que todavía no habían recibido tratamiento. En una fase IIa se prueba, en un grupo relativamente pequeño, si un medicamento muestra actividad y cómo se comporta en el organismo. El estudio evaluaba inhibidores experimentales de la cápside del VIH, una estructura que protege el material genético del virus. GSK actuaba como patrocinador local para ViiV Healthcare, una compañía especializada en VIH.
El estudio había sido autorizado por ANMAT el 28 de septiembre de 2023, pero en ese primer acto figuraban Sebastián Núñez y el Centro Médico Doctora Laura Maffei. STAT Research fue agregado después, el 24 de octubre de 2023, mediante un EFCA2. El EFCA2 es, en términos simples, el formulario que se usa para incorporar un investigador o un centro a un ensayo que ya está autorizado.
El primer participante de STAT Research firmó el consentimiento el 6 de noviembre de 2023. Por eso, con los documentos disponibles, no surge que el centro haya empezado a incorporar personas antes de estar dado de alta.
El informe de alta decía solamente “avenida Callao 875 CABA CABA” y no mostraba que STAT Research funcionaba en el piso 3, departamentos E y F. Durante la inspección de agosto de 2024, ANMAT pidió una explicación.
GSK revisó la plataforma CANDOIT el 26 de agosto de 2024 y dijo que el piso y los departamentos estaban bien cargados, pero que el sistema no los había volcado al documento final. El 2 de septiembre abrió un expediente separado para corregir el alta.
ANMAT terminó reconociendo que se trataba de un “error involuntario” del EFCA2 emitido por la propia administración. El 10 de septiembre de 2024 ese reconocimiento fue firmado por María Agustina Del Río García, Laura Gisella Traversi y Nélida Agustina Bisio, que para entonces ya era administradora nacional.
Corregir un error material de este tipo es posible si la corrección no cambia el fondo de la autorización. No sirve para autorizar retroactivamente un centro que nunca había sido aprobado. En este caso, otros documentos del estudio ya mencionaban el piso 3 E y F antes de la inspección, por lo que el problema parece haber estado en el documento generado por el sistema.
El 11 de septiembre de 2024 el expediente fue enviado a guarda temporal. Todavía sería útil obtener el historial técnico de CANDOIT/GDE para ver exactamente cómo quedó registrada la corrección.
La inspección no terminó diciendo que todo estaba bien. Después de leer las explicaciones de Lacal y de GSK, ANMAT mantuvo cuatro incumplimientos.
1.- El consentimiento estaba firmado, pero la historia clínica no permitía reconstruir bien quién hizo cada parte: en los participantes 61 y 62, ANMAT observó que la historia clínica no dejaba claro quién había hecho cada parte del proceso de consentimiento y en qué momento. El centro explicó que Lacal y la subinvestigadora Cynthia Castro trabajaban en dos consultorios cercanos y se transmitían los horarios de forma oral. Una nota posterior del propio centro reconoció que esa forma de trabajar podía afectar la posibilidad de saber con certeza quién hizo qué.
2.- Faltaron análisis de sangre que el protocolo exigía: el protocolo pedía análisis de sangre de seguridad en visitas determinadas. En el participante 08, desde la visita 8, y en el participante 62, en la visita 12, hubo muestras que no pudieron procesarse y no se obtuvo el informe hematológico exigido. La investigadora explicó por qué no consideró necesario repetirlas, pero ANMAT mantuvo el incumplimiento. El punto importa porque el 9 de enero de 2024 GSK y el centro ya habían discutido un número alto de muestras hemolizadas. Una muestra hemolizada es una muestra de sangre dañada que puede impedir un resultado válido. Ya entonces se habían dado recomendaciones sobre extracción, llenado, manipulación, almacenamiento y transporte.
3.- La historia clínica decía que la persona cumplía los requisitos antes de terminar de comprobarlos: no hay prueba de que se haya incluido a una persona realmente no elegible. El problema fue cómo quedó escrito: la historia clínica decía que todos los criterios de ingreso estaban cumplidos cuando todavía faltaban evaluaciones por terminar o resultados por revisar.
4.- Personal no asignado a ese ensayo podía abrir el mismo gabinete de medicación: la medicación estaba en un armario cerrado, pero el gabinete se compartía con otros estudios. Eso hacía posible que personal autorizado para otros ensayos pudiera acceder físicamente al mismo lugar aunque no estuviera asignado al protocolo 218307. ANMAT no encontró faltantes, manipulación ni una entrega equivocada de medicación. El problema fue el control de acceso.
Sí, algunas podían aumentar el riesgo, aunque los documentos que revisamos no muestran que hayan causado un daño concreto. El punto más directo es el de los análisis de sangre. Esos hemogramas no eran un trámite: estaban previstos para vigilar la seguridad y detectar a tiempo cambios en las células de la sangre. Si una muestra no puede analizarse y no se repite, durante esa visita falta una parte de la red de seguridad que el protocolo había previsto.
Eso no significa que los participantes 08 y 62 hayan sufrido una lesión. En ambos casos, la investigadora explicó que los controles anteriores no mostraban alteraciones y que, cuando faltaron esos hemogramas, los participantes ya estaban en tratamiento habitual contra el VIH y no en la fase principal de la droga experimental. ANMAT, de todos modos, mantuvo el incumplimiento porque el control que exigía el protocolo no se obtuvo.
Los otros hallazgos tienen riesgos distintos. Registrar la elegibilidad antes de terminar de comprobarla podría ser peligroso si una persona que no debía entrar terminara recibiendo el medicamento experimental; en este expediente no está probado que eso haya ocurrido. Que personal no asignado al ensayo pudiera abrir el mismo gabinete de medicación aumentaba el riesgo de errores de manejo o entrega, pero no hay prueba de que alguien haya dado una medicación equivocada. Y el problema del consentimiento afecta sobre todo los derechos del participante y la posibilidad de reconstruir quién explicó y realizó cada paso, más que un daño físico directo.
Sí hay constancias de seguimiento, pero hay que decir exactamente qué muestran. El informe final de ANMAT registra ocho personas que firmaron consentimiento, dos que no pasaron la selección y seis que completaron el estudio; no figura ninguna discontinuación entre esas seis.
Para el participante 08, la propia respuesta de la investigadora dice que, después de terminar el estudio, siguió siendo controlado por una de las médicas del equipo y que análisis posteriores mostraron un hemograma dentro de parámetros normales. Esos resultados, según el informe, fueron mostrados a los inspectores de ANMAT.
Para el participante 62, el informe también deja asentado que continuaba en seguimiento con una de las médicas del estudio y que evolucionaba bien. El análisis de sangre de la semana anterior a la muestra que no pudo procesarse no había mostrado alteraciones. Sin embargo, cuando ANMAT llegó el 19 de agosto de 2024, GSK todavía no había monitoreado la visita del 14 de junio en la que faltó ese hemograma.
El protocolo, además, exigía seguir los eventos adversos serios hasta que se resolvieran, se estabilizaran o apareciera otra explicación. Pero, una vez que una persona había terminado su participación, el investigador no estaba obligado a buscar activamente nuevos eventos de manera indefinida; si se enteraba de un evento serio posterior —incluida una muerte— debía documentarlo y comunicarlo si podía estar relacionado con el estudio.
Por eso la respuesta más precisa es ésta: sí existe evidencia de seguimiento clínico de los dos participantes en los que faltaron hemogramas, y los documentos describen evolución favorable. Lo que no aparece en el expediente es un programa especial de seguimiento a largo plazo de los seis participantes ordenado por ANMAT después de la inspección, ni una reinspección presencial destinada a comprobar en terreno cómo seguían los participantes y si todas las medidas correctivas habían funcionado.
ANMAT clasificó el resultado como IAV, sigla de “Indicación de Acción Voluntaria”. En lenguaje simple: encontró problemas que debían corregirse, pero entendió que no hacía falta una medida oficial más severa en ese momento.
GSK dijo después que el problema de los consentimientos 61 y 62 había sido detectado durante una visita de monitoreo del 8 y 9 de agosto de 2024. Sin embargo, la carta de seguimiento del 16 de agosto dice que en esa visita no se revisaron consentimientos. La acción de prioridad alta sobre esos dos casos aparece recién el 21 de agosto, el mismo día de una de las jornadas de inspección de ANMAT. Eso no prueba que GSK haya inventado el hallazgo. Sí deja una diferencia entre los documentos que debería aclararse con las notas originales del monitor y el historial del sistema.
DERM significa dirección de Evaluación y Registro de Medicamentos. Es un área técnica de ANMAT que interviene en la evaluación y el registro de medicamentos y en trámites vinculados con ensayos clínicos. Nélida Agustina Bisio quedó formalmente designada como directora de esa área con efecto desde el 15 de octubre de 2019.
En STAT Research aparece en dos momentos. El 24 de octubre de 2023 firmó el alta de Lacal y del centro. Dos meses después, el 26 de diciembre de 2023, fue designada administradora nacional de ANMAT.
Ya como máxima autoridad, el 10 de septiembre de 2024 firmó el documento que reconoció el error del EFCA2 y aceptó corregir la dirección. No figura, en cambio, como inspectora ni como firmante del informe final que clasificó los cuatro incumplimientos como IAV.
La diferencia es importante: firmar el alta y la corrección demuestra intervención administrativa. No demuestra, por sí solo, que Bisio haya decidido personalmente la IAV ni que conociera cada detalle de la inspección antes de que terminara.
Años después, Bisio quedó bajo investigación judicial por un caso completamente diferente: el fentanilo contaminado producido por Laboratorios Ramallo y comercializado por HLB Pharma.
En ese expediente sí aparece una intervención personal directa como administradora nacional. El 10 de febrero de 2025 firmó junto con Gabriela Carmen Mantecón Fumadó una Carta de Advertencia que reconocía deficiencias críticas y mayores capaces de comprometer la calidad, la seguridad y la eficacia de medicamentos.
En septiembre de 2026, el juez federal Ernesto Kreplak procesó a Bisio y a Mantecón Fumadó, sin prisión preventiva, como presuntas partícipes necesarias del delito de adulteración de sustancias medicinales. Un procesamiento no es una condena: es una decisión provisoria que permite que la investigación penal avance con una imputación formal.
Ese caso no prueba nada, por sí solo, sobre STAT Research ni sobre el ensayo de GSK. Sirve para otra cosa: muestra por qué, cuando un organismo conoce un riesgo, la fecha de cada informe, cada firma, cada demora y cada medida puede volverse importante si después aparece un daño concreto.
En 2017 y enero de 2018 el administrador nacional de ANMAT era Carlos Alberto Chiale. No encontramos una fuente fiable que demuestre que tuviera una afiliación partidaria formal, por lo que no corresponde presentarlo como dirigente de un partido.
Chiale era un farmacéutico de carrera dentro del organismo. Ingresó al INAME en 1993. Cristina Fernández de Kirchner lo nombró interventor de ANMAT en 2010 y administrador nacional en 2013. Mauricio Macri volvió a designarlo administrador en diciembre de 2015. En otras palabras, ocupó cargos durante gobiernos de distinto signo político.
Durante su gestión, en septiembre de 2016, Chiale firmó la disposición 10.564, que definió qué principios activos debían seguirse mediante el sistema nacional de trazabilidad electrónica. El fentanilo no quedó incluido en esa lista. En 2025, después de la crisis del fentanilo contaminado, la propia ANMAT reconoció que sustancias como el fentanilo se venían controlando a nivel jurisdiccional mediante vales en papel y modificó el sistema.
Eso no significa que Chiale haya causado la crisis de 2025 ni que la norma de 2016 fuera ilegal. Sí permite preguntar qué efectos tuvo a largo plazo un sistema que no incluía al fentanilo dentro de la trazabilidad electrónica nacional.
La comparación con otros expedientes publicados por REALPOLITIK ayuda a formular la pregunta sin exagerarla. La disposición 6677/2010 no decía que cada incumplimiento obligara a abrir un sumario. Sí permitía iniciar uno frente a cualquier incumplimiento.
En el ensayo C3671008 de Pfizer contra el virus respiratorio sincicial durante el embarazo, inspeccionado en Rosario en 2021, ANMAT registró 32 hallazgos, aplicó una IAO —“Indicación de Acción Oficial”— al investigador Clemente Fernando Miguel Aguilar y a Pfizer, y recomendó abrir un sumario. El sumario se formalizó en diciembre de 2023 y terminó con multas en 2025.
En el ensayo C4591001 de Pfizer/BioNTech contra el COVID-19, dirigido en el hospital Militar por Fernando Polack, ANMAT registró veinte hallazgos y también aplicó una IAO. Sin embargo, en el expediente reconstruido y publicado por REALPOLITIK no aparece una orden equivalente de abrir un sumario; la respuesta fue seguimiento, correcciones y controles documentales.
En el ensayo PEARL de Sanofi con bebés y niños pequeños, ANMAT confirmó siete hallazgos en 2024, aplicó una IAV y archivó. En el expediente revisado por REALPOLITIK no aparece una nueva inspección presencial antes del archivo para comprobar, una por una, las medidas correctivas.
STAT Research quedó en una situación parecida a este último caso: cuatro incumplimientos confirmados, IAV, medidas correctivas y archivo sin que el expediente disponible muestre una reinspección posterior específica para comprobar si todas esas medidas funcionaron.
La diferencia entre IAV e IAO es importante. IAV significa que ANMAT encuentra problemas pero entiende que pueden corregirse sin una medida oficial más severa. IAO significa que la autoridad considera necesaria una intervención oficial. Además, cuando una IAO lleva a ciertas medidas preventivas —por ejemplo, suspender el reclutamiento— la disposición 6677/2010 exige una nueva inspección antes de levantar esas restricciones. Esa obligación no se activa automáticamente en una IAV.
La pregunta periodística, entonces, no es por qué no sumariaron todos los casos. Es otra: ¿Qué criterio usó ANMAT para decidir que unos hallazgos necesitaban IAO y sumario, mientras que otros terminaron con IAV, correcciones y archivo?
El informe que preparó la inspección de 2024 dejó escrito que Verónica Beatriz Lacal Ridilenir no figuraba en la base de inspecciones. Eso puede ser cierto respecto de ella como persona. Pero STAT Research sí tenía antecedentes regulatorios.
ANMAT había inspeccionado al centro en 2017. La FDA había inspeccionado a Conrado José Estol en el mismo domicilio en enero de 2018. Sin embargo, en el expediente de 2024 no aparece con la misma claridad una búsqueda por centro, domicilio o antecedentes de Estol.
Eso no prueba que ANMAT haya ignorado esos antecedentes a propósito. Lo que sí muestra es que esa revisión no quedó claramente documentada en el expediente que hoy puede reconstruirse. Y la diferencia importa: una investigadora puede ser nueva para ANMAT y trabajar en un centro con una historia regulatoria mucho más larga.
Preguntas que todavía necesitan respuesta
- ¿Cuál fue la clasificación final de la FDA después del Form 483 de enero de 2018 y qué decía el EIR completo?
- ¿ANMAT recibió oficialmente el 483, el EIR o alguna comunicación de FDA sobre Conrado José Estol y el centro de Av. Callao 875?
- ¿Qué acciones concretas siguieron a la IAO argentina de 2017 y dónde están las cartas compromiso y su verificación posterior?
- ¿Hubo una reinspección de Estol o STAT Research antes de que siguieran autorizándose nuevos ensayos?
- ¿Qué antecedentes del sitio consultó ANMAT cuando dio de alta a Lacal y STAT Research el 24 de octubre de 2023?
- ¿Por qué el plan de inspección de 2024 registró antecedentes de la investigadora pero no dejó constancia equivalente del historial regulatorio del centro?
- ¿Cómo se verificó la eficacia de las acciones correctivas del protocolo 218307 antes del archivo?
- ¿Cuál es el criterio escrito que ANMAT utiliza para decidir cuándo una IAV o IAO deriva en sumario sanitario y cuándo no?
No estamos ante la historia de un centro que fue prohibido y después volvió a abrir. Estamos ante un centro con antecedentes regulatorios que siguió recibiendo autorizaciones y que volvió a ser inspeccionado años después. Lo que hoy no aparece de manera completa es cómo ANMAT valoró ese historial cuando decidió seguir autorizando estudios y cómo comprobó las medidas correctivas.
El Form 483 no permite afirmar fraude, ni que una muerte haya sido causada por el producto, ni que Estol haya sido descalificado. La inspección de 2024 tampoco muestra que el ensayo de GSK haya empezado ilegalmente: STAT Research fue dado de alta antes del primer participante.
Pero los documentos sí muestran problemas reales en distintos momentos: ANMAT ya conocía al centro desde 2017; la FDA dejó observaciones por escrito en 2018; Estol siguió recibiendo autorizaciones; y en 2024 ANMAT volvió a confirmar incumplimientos en el mismo sitio, esta vez bajo otra investigadora. Lo que no aparece con la misma claridad es una verificación posterior, en terreno, de todas las medidas correctivas.
La pregunta final es sencilla: ¿Cómo decide el Estado cuándo un problema puede corregirse y archivarse y cuándo debe abrirse una investigación sancionatoria? (www.REALPOLITIK.com.ar)


¡Escuchá Radio Realpolitik FM en vivo!


