


 COMENTÁ / VER COMENTARIOS

Tierra del Fuego


Durante varios años, la autoridad sanitaria argentina autorizó distintas tareas de la fábrica de Pfizer ubicada en Puurs, Bélgica. Al revisar esos expedientes aparecen nombres de vacunas escritos de manera equivocada, una fecha de inspección que no coincide con el certificado original y diferencias en la descripción de qué trabajos podía hacer la planta. A estas dudas se suman informes de inspecciones estadounidenses sobre limpieza, fabricación y controles de calidad. Los documentos permiten reconstruir lo sucedido, pero también muestran qué explicaciones todavía hacen falta.
Cuando se autoriza a una fábrica del exterior para producir o envasar medicamentos destinados a la Argentina, no alcanza con comprobar que la empresa tenga un certificado. Hay que saber de qué producto se trata, qué tareas se realizan en esa fábrica y si el certificado presentado realmente cubre esas tareas. Un error de nombre o de fecha puede ser un simple descuido. Pero, si atraviesa varias revisiones sin corregirse, también sirve para preguntar cómo funcionaron los controles.
Esta investigación se basa principalmente en tres expedientes de la Administración Nacional de Medicamentos, Alimentos y Tecnología Médica (ANMAT): EX-2018-48279726, EX-2020-17489411 y EX-2022-69745434. Se examinaron sus documentos del sistema estatal de Gestión Documental Electrónica (GDE), certificados emitidos en Bélgica e informes de la Administración de Alimentos y Medicamentos de Estados Unidos, conocida por su sigla en inglés FDA. La documentación analizada tiene como fecha de corte el 1 de noviembre de 2026.
Conviene separar lo que sabemos de lo que todavía no podemos demostrar. Un nombre escrito incorrectamente no prueba que se haya fabricado otra vacuna. Que una disposición tenga la firma de un subadministrador no significa automáticamente que sea inválida. Y encontrar bacterias durante una etapa de fabricación no demuestra que una dosis contaminada haya llegado a un paciente. La investigación intenta establecer qué muestran efectivamente los papeles y qué queda por aclarar.
Pfizer Manufacturing Belgium NV tiene en Puurs una instalación donde se realizan diferentes trabajos sobre medicamentos y vacunas. No es lo mismo fabricar el componente principal de una vacuna que mezclarlo con otros ingredientes, llenar los frascos o poner los envases en sus cajas. Cada tarea puede requerir instalaciones y controles propios. Por eso, cuando una autoridad aprueba la participación de una fábrica, debe precisar qué pasos de producción está autorizando.
Para decidir sobre fábricas extranjeras, ANMAT puede utilizar certificados de Buenas Prácticas de Fabricación, es decir, constancias de que una instalación cumple requisitos sanitarios para determinadas actividades. También puede apoyarse en sistemas de cooperación entre organismos de control, como PIC/S. Esto no significa necesariamente que funcionarios argentinos hayan inspeccionado personalmente la fábrica belga. La cuestión es qué certificados se examinaron y hasta dónde llegaban.
La pregunta es simple: ¿el papel presentado por Pfizer respaldaba exactamente lo que ANMAT autorizó para cada vacuna o medicamento?
Prevenar 13 protege contra el neumococo, una bacteria que puede provocar neumonía y otras enfermedades graves. No debe confundirse con el meningococo, que es una bacteria diferente. En una decisión de octubre de 2019, ANMAT identificó correctamente a Prevenar 13 como vacuna neumocócica y autorizó a la planta de Puurs a realizar su acondicionamiento secundario: la preparación del envase exterior con el que se presenta el producto. Así consta en la disposición 8660/2019 y en un dictamen jurídico previo, identificado como IF-2019-85382786.
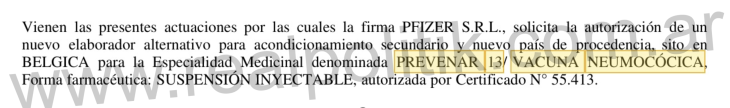
En 2020, al revisar nuevamente la situación de la planta, la misma vacuna apareció con otro nombre técnico: "vacuna antimeningocócica conjugada 13 valente". La expresión figuró en un formulario corregido de Pfizer, fue repetida por el informe de evaluación firmado el 27 de julio de 2020 por Erika Venerus y terminó en la disposición 6453/2020, del 27 de agosto de ese año. El producto seguía siendo Prevenar 13; lo que cambió fue la manera equivocada de describirlo en los documentos.
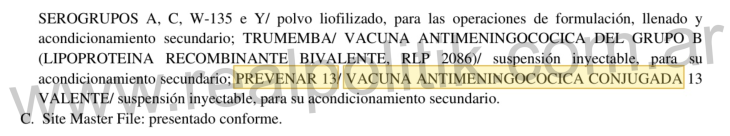
El contraste es fácil de comprobar: en 2019 ANMAT hablaba de una vacuna contra el neumococo; en 2020, en documentos de un trámite sobre la misma planta, la describió como si fuera contra el meningococo. No hay pruebas de que por eso se haya fabricado otra vacuna o de que alguien haya sufrido un daño. El problema documental es otro: el error estuvo en la información de la empresa, pasó por una evaluación técnica y llegó a una decisión oficial sin que aparezca corregido en esas piezas.
La misma disposición de 2020 escribió "Trumemba" en vez de Trumenba, el nombre de otra vacuna de Pfizer, esta vez contra el meningococo B. Aquí no cambió el tipo de enfermedad al que se refiere el producto: se alteró una letra de su nombre comercial. El desliz también figuraba en documentos anteriores del mismo trámite. Por sí solo, ese error no invalida una autorización, pero vuelve a mostrar que una denominación equivocada se repitió hasta llegar al acto final.
Antes de esa decisión, el Instituto Nacional de Medicamentos (INAME), que integra ANMAT, ya había pedido a Pfizer aclaraciones sobre las tareas que la planta realizaba con cada producto. En el informe IF-2020-40112658 también recomendó revisar los nombres de ciertos componentes de medicamentos —mencionó Genotropin como ejemplo— para evitar correcciones posteriores. Es importante ser precisos: ese informe no identificó expresamente los errores de Prevenar 13 y Trumenba. Lo que demuestra es que dentro del expediente ya había una preocupación por comprobar nombres y etapas de fabricación.
Por eso corresponde reconstruir qué pasó después de aquella advertencia: qué datos corrigió Pfizer, quién los volvió a revisar y por qué las denominaciones equivocadas terminaron apareciendo en la disposición. En los documentos aquí examinados no se encontró una corrección oficial específica para esas dos equivocaciones; eso no significa que sea imposible que exista en otras actuaciones.
La autorización de 2020 también incluía otros medicamentos, como Enbrel, Genotropin, Ixifi, Trazimera, Ruxience, Somavert y Nimenrix. Que todos aparezcan vinculados a Puurs no significa que se fabriquen o se envasen de la misma manera. Las actividades y los certificados deben revisarse por separado.
Una autorización no la prepara una sola persona. Pfizer presenta información; los técnicos de ANMAT la evalúan; otras áreas revisan el trámite; y una autoridad firma la decisión final. La normativa del organismo contempla un administrador nacional y un subadministrador, que puede ejercer funciones en determinadas circunstancias. Por eso, encontrar la firma de un subadministrador obliga a revisar qué facultades tenía para firmar ese acto. No alcanza con observar su cargo para concluir que actuó de manera irregular.
En la disposición 8660/2019, del 22 de octubre de 2019, figura la firma digital de Waldo Horacio Belloso. El documento lo identifica como "subadministrador", pero el texto de la decisión utiliza la fórmula "el administrador nacional dispone". En ese momento, Carlos Alberto Chiale era el administrador nacional. Meses después, el decreto 32/2020 aceptó las renuncias de ambos, con efectos desde diciembre de 2019. La diferencia entre la fórmula del documento y el cargo de quien firmó es un dato comprobable que requiere examinar las reglas de reemplazo o delegación aplicables.
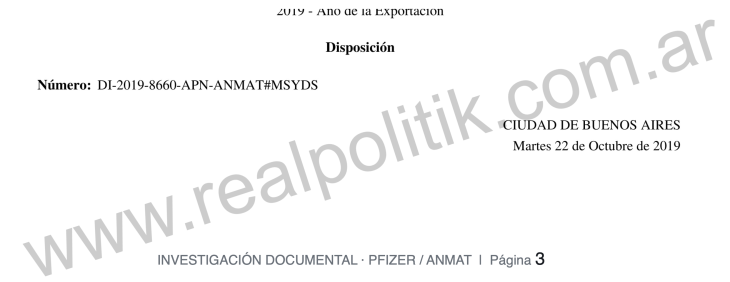
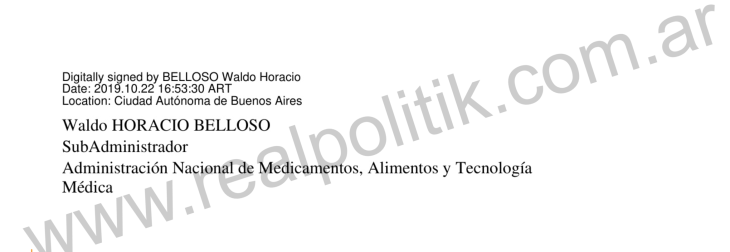
Para aclarar esa situación habría que encontrar la constancia que explique si Belloso reemplazaba al administrador, si había una delegación de funciones o si existía otra regla que le permitía firmar ese expediente.
En la disposición 6453/2020, firmada el 27 de agosto de 2020, aparece Valeria Teresa Garay, identificada como "subadministradora nacional". Su designación figura en el decreto 32/2020. El informe técnico sobre los productos había sido firmado antes por Erika Venerus, pero eso no la convierte en la funcionaria que autorizó la planta. También en este caso es necesario verificar las reglas que habilitaban a Garay a dictar esa decisión. La copia del acto permite identificar con seguridad a la firmante, no resolver por sí sola toda la cuestión jurídica.
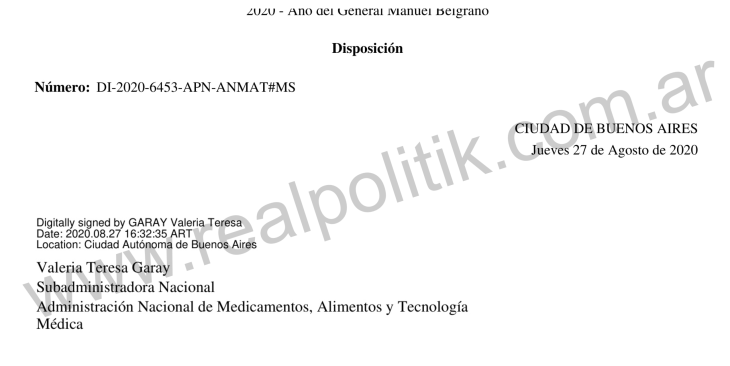
En febrero de 2023, ANMAT dictó la disposición 1247, relacionada con Puurs y Comirnaty, la vacuna de Pfizer y BioNTech contra la COVID-19. Manuel Rodolfo Limeres era entonces el administrador nacional. Para afirmar quién firmó personalmente ese documento debe examinarse su versión electrónica original y la constancia de firma, no solamente el texto publicado.
En mayo de 2024, otra disposición, la 4959/2024, sobre una presentación diferente de Comirnaty, lleva la firma de Nélida Agustina Bisio como administradora nacional. Son decisiones de años y trámites distintos. No corresponde atribuir a Bisio las firmas anteriores ni deducir una irregularidad solo porque haya intervenido en una autorización.
La cuestión institucional, en suma, es determinar quién preparó cada informe, quién revisó sus datos y qué autoridad estaba facultada para firmar la disposición. Las hojas de firma permiten contestar una parte; las constancias de suplencia o delegación permitirían completar el análisis.
Comirnaty es la vacuna contra la COVID-19 desarrollada por Pfizer y BioNTech. Para producirla se realizan distintas tareas. Primero se obtiene el material que lleva las instrucciones genéticas —el ARN mensajero—; después se prepara la formulación de la vacuna y se llenan los frascos. Estas etapas pueden hacerse en lugares diferentes. Por eso importa saber qué actividad cubre cada certificado presentado por Pfizer.
En un expediente de 2022, Pfizer incorporó un certificado de la autoridad sanitaria belga, identificado como BE/GMP/2021/026. El documento original dice que la inspección de esa instalación tuvo lugar el 29 de enero de 2021. Pero un informe de ANMAT, firmado por María Cecilia Copello el 29 de diciembre de 2022, menciona ese mismo certificado y le asigna como fecha el 29 de enero de 2020. Los dos papeles están en el expediente EX-2022-69745434: el certificado, en la página 61 del anexo IF-2022-70427273, y el informe argentino, en la página 1 de IF-2022-140029531.
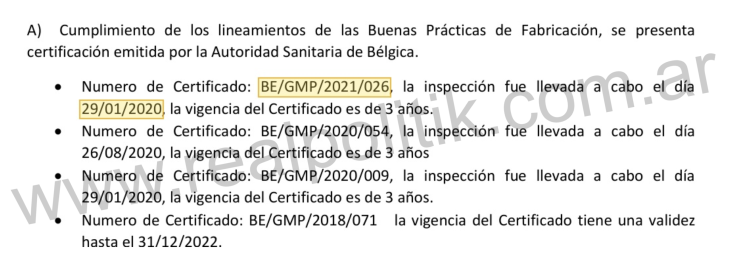
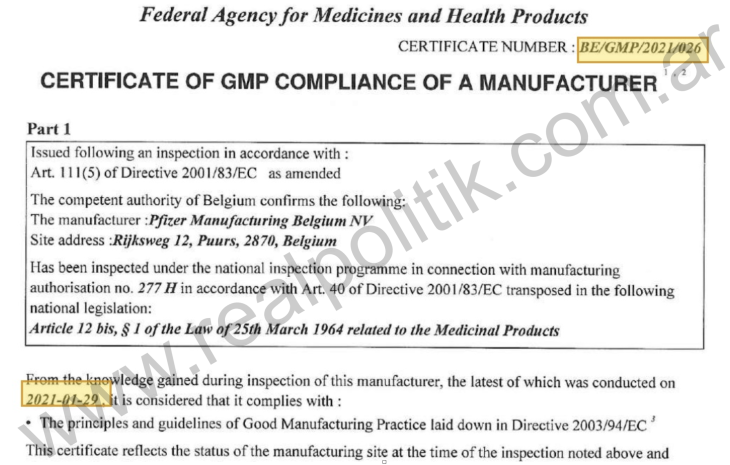
No se trata de dos certificados con números parecidos: es la referencia al mismo certificado, pero con un año de diferencia. Puede ser un error al copiar la fecha. Sin embargo, si el documento belga estaba incorporado al expediente, es razonable preguntar quién lo comparó con el informe y por qué la diferencia no quedó aclarada. Este contraste no prueba que se haya falsificado un certificado.
En los anexos figuran además otros certificados belgas, identificados como BE/GMP/2021/099 y BE/GMP/2021/134, relativos a determinadas zonas de la fábrica. Esos dos documentos no aparecen en el listado abreviado de cuatro certificados que hizo el informe de ANMAT. No sabemos si fueron estudiados por separado o incluidos de otra manera en la evaluación. Lo que falta es una explicación clara sobre qué sector de la fábrica cubría cada certificado y para qué tareas fue utilizado.
Pensemos en una cadena de producción: elaborar el componente principal de una vacuna para la COVID-19, mezclarlo con el resto de los ingredientes y envasar el producto final son trabajos diferentes. Una planta puede encargarse de uno o varios de esos pasos. Por eso, una autorización debe describirlos sin confundirlos y decir qué establecimiento realiza cada uno.
En el informe de ANMAT IF-2022-140029531, la descripción inicial de las tareas solicitadas para Puurs hablaba de fabricar el producto terminado y envasarlo. Sin embargo, en la conclusión se agregó también la "elaboración y control de principio activo", es decir, la fabricación y el análisis del componente principal de la vacuna. Esa expresión más amplia pasó a otro informe de enero de 2023 y luego a la disposición 1247/2023. Para saber por qué se amplió la descripción hay que comparar los certificados y los documentos técnicos que acompañaban la solicitud.
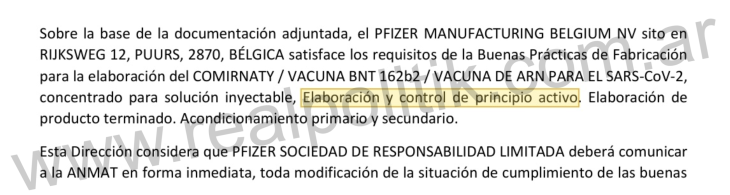
Esto no demuestra que Pfizer haya fabricado indebidamente el ingrediente principal de Comirnaty en Puurs. Puede existir documentación adicional que explique esa frase. Lo que corresponde preguntar es cuál era el certificado que justificaba incluir cada etapa y si todos los informes describían la misma actividad.
Una disposición posterior, la 4959/2024, referida a otra presentación de Comirnaty, identifica de manera más detallada qué establecimientos participan y qué tareas realiza cada uno. No sirve para declarar automáticamente equivocado el acto de 2023, pero muestra por qué la precisión importa.
Puurs aparece en expedientes de varias vacunas y medicamentos. Por ejemplo, en 2019 fue evaluada para el envasado exterior de Prevenar 13; en 2023 también figura en la documentación de Abrysvo, vacuna contra el virus sincicial respiratorio. Son productos diferentes. Una autorización relacionada con uno de ellos no prueba que la fábrica estuviera habilitada para realizar cualquier operación con todos los demás.
El expediente antiguo de Prevenar 13 menciona certificados, estudios de embalaje y otros anexos. Para saber exactamente qué información tuvo ANMAT a la vista hay que revisar esos documentos completos. Si una copia parcial no permite encontrar una constancia, eso no significa que el documento no exista en el expediente integral.
También hay un aspecto práctico: las vacunas deben transportarse a temperaturas adecuadas. Que una empresa tenga estudios de embalaje o que una planta cuente con certificados no demuestra qué temperatura tuvo un envío concreto. En los papeles reunidos no se identificó un lote cuya temperatura haya quedado fuera de los límites permitidos. La pregunta pendiente es cómo se documentaban esas condiciones durante cada traslado.
Abrysvo es una vacuna de Pfizer contra el virus sincicial respiratorio, que puede causar infecciones graves en bebés y personas mayores. En sus papeles aparecen dos autorizaciones argentinas diferentes. Confundirlas hace parecer contradictorio algo que, en principio, responde a controles distintos.
La primera es la disposición ANMAT 7397/2023, del 8 de septiembre de 2023, firmada digitalmente por el administrador Manuel Rodolfo Limeres. Inscribió la vacuna en el Registro de Especialidades Medicinales. Es decir, ANMAT evaluó y autorizó el producto. Pero no significaba que Pfizer pudiera comenzar a venderlo sin más trámites: antes de su comercialización efectiva debía comunicar la importación del primer lote para una verificación técnica, contar con un plan de seguimiento de riesgos, registrar su trazabilidad y presentar informes periódicos de seguridad.
La segunda es la disposición ANMAT 7865/2023, del 21 de septiembre de 2023, correspondiente al expediente EX-2023-68480111. Allí ANMAT reconoció a la fábrica Pfizer Manufacturing Belgium NV, en Puurs, para determinadas tareas relacionadas con Abrysvo: fabricación, envasado primario y secundario, y análisis de esterilidad, endotoxinas y humedad. Dicho de manera simple: una decisión autorizaba el producto y otra examinaba las tareas que podía realizar su fábrica. La evaluación argentina dejó asentada la intervención de sus áreas técnicas y del Instituto Nacional de Medicamentos.
Este segundo acto fue firmado por Valeria Teresa Garay, identificada como subadministradora nacional, aunque el texto utiliza la fórmula habitual del administrador nacional. Es una situación parecida a las firmas examinadas en otros expedientes: corresponde verificar las reglas de suplencia o delegación, pero la sola firma de una subadministradora no demuestra que el acto sea irregular.
La documentación europea aporta un contraste útil. En julio de 2023, la Agencia Europea de Medicamentos evaluó Abrysvo y consignó que la fabricación y liberación de lotes del producto terminado comprendían a Pfizer Puurs y que también intervenía una instalación de Pfizer en Irlanda en la liberación de lotes. El informe describe operaciones como formulación, filtración estéril, llenado y secado del producto. También señaló que se habían presentado las autorizaciones de buenas prácticas de fabricación correspondientes. Es información que respalda la existencia de un circuito industrial evaluado, pero no sustituye la obligación argentina de controlar el producto importado.
Hay otra diferencia importante entre los plazos: la inscripción del medicamento se otorgó por cinco años; la certificación de la planta, por 36 meses a partir del 21 de septiembre de 2023. La segunda estableció que Pfizer debía solicitar su renovación al vencer. Para septiembre de 2026 se cumplían esos 36 meses. En la documentación revisada este medio no encontró una constancia concluyente de recertificación posterior, por lo que no corresponde afirmar ni que la planta continuó automáticamente habilitada ni que operó irregularmente: hay que conocer el acto vigente y las eventuales reglas aplicables.
Entonces, ¿se probó alguna irregularidad en la autorización de fabricación de Abrysvo en Puurs? Con estos documentos, no. No identificamos una contradicción de productos comparable al error de Prevenar 13, ni una prueba de lotes de Abrysvo contaminados, ni un acto que declare incumplidas las condiciones de esta certificación. Las preguntas pendientes son concretas: qué certificados belgas respaldaron cada operación, cómo se efectuó el seguimiento y cuál fue la situación de la certificación después de su vencimiento inicial.
Pero hay un antecedente distinto que sí terminó en sanciones administrativas. En un ensayo de Pfizer sobre su vacuna contra el virus sincicial respiratorio realizado en embarazadas —estudio C3671008, autorizado por ANMAT en 2020—, el organismo inspeccionó un centro de investigación en Rosario y detectó incumplimientos de las reglas aplicables a los estudios con participantes. La disposición DI-2025-6789-APN-ANMAT#MS, del 11 de septiembre de 2025, impuso una multa de un millón de pesos a Pfizer y otra de un millón al investigador principal Clemente Fernando Miguel Aguilar. La resolución menciona problemas de documentación, registros, seguimiento y comunicación, además de irregularidades de inclusión y manejo del producto de investigación. El acto también recoge las defensas de los sancionados y contempla su posibilidad de apelación.
Esa sanción es un hecho comprobable sobre el control de un ensayo clínico, no una prueba de fabricación defectuosa en Bélgica. Para el lector, la diferencia es fundamental: ANMAT puede sancionar deficiencias en cómo se investigó una vacuna sin que eso signifique que la fábrica de esa vacuna incumplió las normas de elaboración.
Entre el 24 de junio y el 2 de julio de 2021, inspectores de la autoridad sanitaria de Estados Unidos, la FDA, visitaron Puurs. Allí revisaron un incidente ocurrido meses antes. En una muestra obtenida durante la fabricación, el 17 de noviembre de 2020, se había detectado una bacteria llamada Stenotrophomonas maltophilia. La empresa registró el problema en diciembre. El hallazgo era importante porque la limpieza y el control de microorganismos son esenciales en estos procesos. Pero conviene entender dónde apareció: se trataba de una muestra tomada durante la producción, no de una prueba de que una vacuna terminada estuviera contaminada. (informe FDA de 2021, identificación de la fábrica FEI 1000654629).
Según el informe estadounidense, la investigación de Pfizer vinculó el incidente con un problema en la desinfección de los guantes de operarios después de tareas de limpieza. La empresa comunicó cuatro medidas para corregir lo sucedido, y los inspectores consignaron que estaban completadas. También consideraron aceptable la investigación presentada. De acuerdo con los resultados que habían revisado, no se había demostrado un efecto sobre la calidad del lote investigado y los lotes posteriores examinados se mantenían dentro de los límites indicados. Esa inspección no terminó con un formulario de observaciones FDA 483. Son datos favorables que forman parte del mismo documento y que no deben omitirse. (Informe FDA de 2021, pp. 13–14).
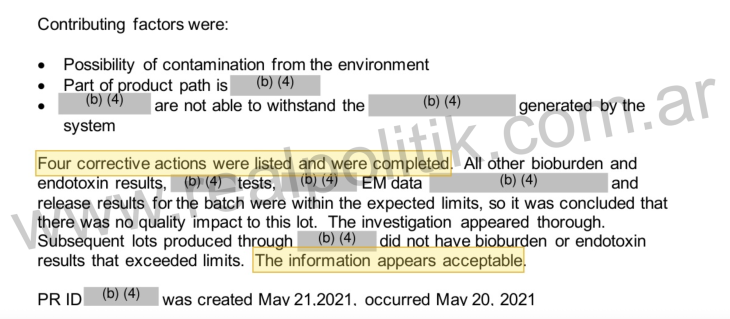
Stenotrophomonas maltophilia puede encontrarse en ambientes húmedos, como ciertas superficies y sistemas de agua. En personas con defensas bajas o internadas puede causar infecciones graves. Pero hay una diferencia fundamental entre describir lo peligrosa que puede ser una bacteria y demostrar que contaminó un medicamento. La documentación examinada no identifica dosis comercializadas con esa bacteria ni pacientes infectados por productos fabricados en Puurs.
Los inspectores analizaron qué pudo ocurrir con el personal, los equipos, la limpieza, el ambiente y los materiales. También revisaron resultados de controles de los lotes. Al leer las conclusiones hay que tener presentes las dos cosas: el incidente existió y fue investigado; al mismo tiempo, el informe no acreditó contaminación del producto final. No es correcto convertir una de esas afirmaciones en la negación de la otra.
Una pregunta razonable es cómo se verificó, después de aplicar las correcciones, que el problema no volviera a repetirse. Informar que una medida se hizo no es exactamente lo mismo que demostrar, con resultados de controles posteriores, que funcionó de manera sostenida.
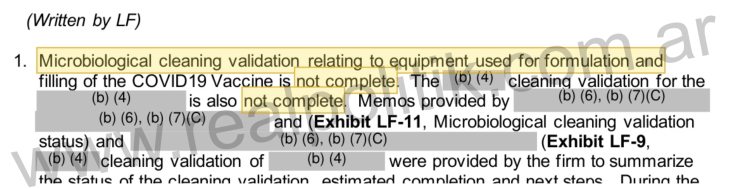
El informe de 2021 incluye otro dato, que debe examinarse por separado: en la fecha de aquella inspección todavía faltaba terminar ciertas pruebas destinadas a demostrar que la limpieza de equipos usados para preparar y llenar vacunas contra la COVID-19 era adecuada. La FDA señaló que revisaría la finalización de ese trabajo en el trámite regulatorio correspondiente. El informe no permite afirmar que esas pruebas continuaron pendientes después de 2021.
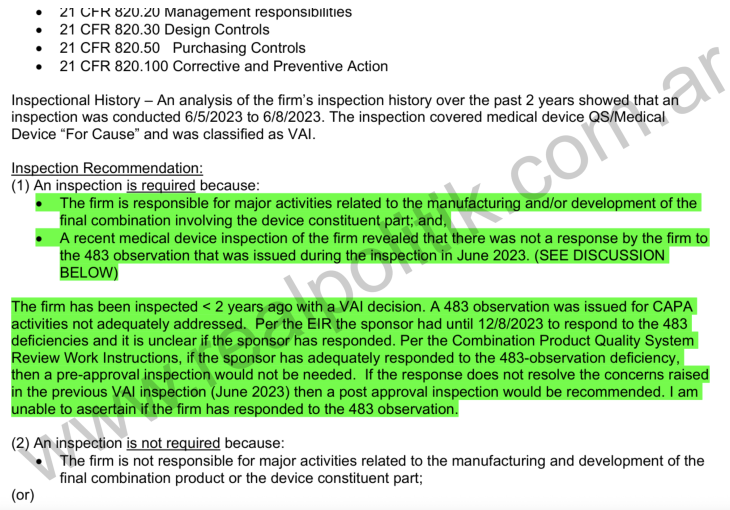
En junio de 2023, inspectores estadounidenses volvieron a examinar actividades de Pfizer en Puurs, esta vez relacionadas con dispositivos inyectores tipo pluma. Habían existido reclamos por obstrucciones y por fallas de llenado en esos dispositivos. La observación de la FDA no fue que se hubieran encontrado esas fallas en todas las unidades, sino que la empresa no había dejado suficientemente documentadas las medidas adoptadas para investigar los reclamos, corregir sus causas y comprobar los resultados. El plan de trabajo tenía un número: CAPA 6586513. En palabras sencillas, "CAPA" es el nombre que se da a un conjunto de medidas para corregir un problema y evitar que vuelva a ocurrir.
Los registros de la inspección indicaron una fecha prevista para completar la corrección: el 8 de diciembre de 2023. Esa fecha no equivale a una certificación de que todo se había solucionado. En una revisión escrita el 22 de diciembre de 2023, una funcionaria de la FDA indicó que, con la documentación que tenía, no podía determinar si Pfizer había respondido suficientemente a la observación. Esto no demuestra que la empresa jamás haya contestado; muestra que esa respuesta no pudo ser confirmada en aquel examen. La visita fue clasificada como un caso en el que se consideraron apropiadas medidas voluntarias por parte de la empresa, categoría conocida como VAI.
En una revisión posterior de otro trámite regulatorio que también consideró a la planta de Puurs, la FDA examinó el dispositivo asociado con marstacimab. El 23 de mayo de 2024, la agencia consideró que ese componente podía ser aprobado, con compromisos que debían cumplirse posteriormente. Finalmente, el 11 de octubre de 2024, Estados Unidos autorizó Hympavzi, un medicamento de Pfizer destinado a determinados pacientes con hemofilia, una enfermedad en la que la sangre no coagula de la manera habitual. Esa aprobación es un hecho relevante y debe formar parte del relato.
Ahora bien, aprobar Hympavzi no es lo mismo que publicar un documento que diga, una por una, cómo se corrigieron las observaciones sobre el dispositivo de inyección. Para conocer ese detalle harían falta la respuesta que entregó Pfizer y la evaluación posterior de la FDA acerca del plan CAPA 6586513. Los documentos consultados no permiten confirmar el cierre específico de ese plan, pero tampoco prueban que los problemas siguieran sin resolverse cuando el medicamento fue autorizado. Las observaciones de 2023 eran sobre dispositivos inyectores: no deben confundirse con la bacteria detectada durante la fabricación en 2020.
Del 13 al 17 de mayo de 2024, la FDA realizó otra inspección en la planta de Puurs. Esta vez los inspectores entregaron un formulario oficial con tres grupos de observaciones. El primero se refería a procedimientos para impedir o detectar contaminación durante la fabricación de productos estériles, que deben mantenerse libres de microorganismos. El segundo apuntaba a la manera de aplicar o documentar ciertos procedimientos de fabricación y control. El tercero señalaba aspectos del estado y mantenimiento de instalaciones y equipos.
Entre los ejemplos mencionados aparecen controles de guantes, partículas, registros de capacitación, una fisura y pérdidas observadas en equipos. En la copia pública se ocultan nombres de algunas líneas y productos. Por eso no puede afirmarse, solo a partir de ese formulario, que los problemas correspondieran a Comirnaty, al episodio de 2020 o a lotes vendidos en Argentina.
Cuando los inspectores estadounidenses encuentran condiciones que consideran problemáticas, pueden dejar constancia de ellas en un formulario llamado FDA 483. Eso ocurrió en 2023 y en mayo de 2024. El formulario no es una multa ni una sentencia, ni significa por sí solo que la fábrica haya sido clausurada. Pfizer puede explicar lo ocurrido, responder a los señalamientos y presentar correcciones. Después corresponde examinar qué evaluó la autoridad y si hubo controles posteriores para comprobar los resultados. En la documentación reunida por REALPOLITIK todavía no aparecen las contestaciones completas de Pfizer sobre mayo de 2024 ni una constancia que permita reconstruir el cierre de cada observación. Que falten aquí no demuestra que la empresa no haya respondido.
Hay también un registro de otra inspección en Puurs, realizada del 24 al 28 de junio de 2024. Pero, como no contamos con su informe íntegro, no es posible afirmar que se haya dedicado a revisar los mismos problemas de mayo ni que los haya dado por resueltos. Para reconstruir lo que pasó sería necesario conocer qué contestó Pfizer, qué cambios introdujo y qué resultados examinó la FDA después. Esa es la documentación que todavía falta para cerrar la secuencia con precisión.
No todos los problemas detectados en una fábrica requieren la misma respuesta. Primero hay que determinar en qué etapa ocurrió el incidente, si llegó a afectar el producto terminado, qué lotes podrían estar involucrados y cuál sería el riesgo para los pacientes. Según las circunstancias, una empresa o una autoridad pueden ordenar que se retengan lotes, que se detenga temporalmente una línea, que se repitan pruebas o que se retiren productos que ya llegaron al mercado. La medida depende de las pruebas disponibles: un problema observado durante la fabricación no obliga automáticamente a clausurar toda la planta.
Las medidas dependen del lugar y del producto involucrado. La fábrica está en Bélgica, pero sus medicamentos pueden llegar a varios países. Por eso el control corresponde a distintas autoridades, cada una dentro de su territorio y de las autorizaciones que vigila. No todas pueden disponer las mismas medidas ni toda observación obliga a clausurar una planta.
En derecho sanitario se habla de "poder de policía" para describir la facultad del Estado de poner condiciones, controlar, exigir correcciones y limitar una actividad cuando sea necesario proteger a las personas. No se trata de una actuación de la policía común ni de una sanción penal. El sentido es evitar riesgos antes de que se transformen en daños, siempre con decisiones justificadas y proporcionadas.
En Bélgica, la Agencia Federal de Medicamentos y Productos Sanitarios (FAMHP) es la autoridad nacional que puede inspeccionar directamente una instalación como Puurs. Puede verificar las condiciones de fabricación y limpieza, examinar documentos y controles, investigar problemas de calidad, exigir medidas correctivas y adoptar restricciones o sanciones conforme a la gravedad de los hechos. Si un problema afecta una línea o un producto, debe determinar su alcance. No es lo mismo pedir una corrección que suspender una autorización o retirar lotes del mercado.
La Agencia Europea de Medicamentos (EMA) tiene un papel diferente. Evalúa medicamentos dentro del sistema europeo y coordina información y determinados controles entre los países, pero no realiza ella misma las inspecciones de fábricas: las efectúan autoridades nacionales competentes. Por eso un informe europeo de evaluación y un certificado emitido en Bélgica no son documentos intercambiables. El primero se refiere a la evaluación regulatoria del medicamento; el segundo, a las condiciones de fabricación dentro del alcance que describe.
Pfizer, como fabricante, es quien primero debe detectar, investigar y corregir un desvío de sus propios procesos. Pero el control público no termina cuando la empresa informa que tomó medidas. La cuestión decisiva es qué evidencia se revisó para comprobar su eficacia y si se documentó que el problema no volvió a ocurrir. En el incidente microbiológico examinado por la FDA en 2021 se dejaron asentadas cuatro medidas completadas y una valoración favorable; eso no permite trasladar automáticamente ese resultado a inspecciones posteriores ni a todos los sectores de la fábrica.
La FDA, autoridad de Estados Unidos, puede inspeccionar establecimientos extranjeros que fabrican productos regulados para su mercado. Puede dejar observaciones, solicitar antecedentes, valorar respuestas y adoptar medidas dentro del régimen estadounidense. Pero no dirige la fábrica belga por el solo hecho de inspeccionarla, y un formulario FDA 483 tampoco es una orden de clausura. Sus facultades y decisiones deben leerse en relación con el producto y el expediente concreto.
En Argentina, ANMAT tiene potestades de control y fiscalización que surgen, entre otras normas, del decreto 1490/1992. Sus artículos 3 y 8 le atribuyen tareas de vigilancia sobre medicamentos, procesos e importaciones, y facultades para realizar inspecciones y verificaciones, exigir cumplimiento y adoptar medidas adecuadas frente a riesgos. Como Puurs está fuera del territorio argentino, esto no significa que ANMAT pueda cerrar físicamente una línea en Bélgica. Sí puede actuar respecto de la autorización y circulación de productos destinados a la Argentina y colaborar con las autoridades extranjeras.
Las propias disposiciones argentinas sobre Puurs muestran que ANMAT tenía herramientas concretas. Las disposiciones 6453/2020 y 1247/2023 exigían a Pfizer informar de inmediato cambios que pudieran afectar la calidad o seguridad. La disposición 7865/2023 estableció esa obligación también para Abrysvo y previó la posibilidad de suspender su importación o comercialización si se incumplían las condiciones y existían razones de salud pública. Además, la disposición 7397/2023 exigió una verificación técnica antes de comenzar la comercialización efectiva del primer lote de Abrysvo.
Esto permite formular preguntas precisas, sin anticipar culpables: ¿qué inspecciones o certificados belgas tuvo ANMAT a la vista?, ¿qué datos debía comunicar Pfizer?, ¿recibió el organismo argentino información sobre alguna desviación que afectara productos destinados al país?, ¿qué área evaluó esa información?, ¿hubo seguimiento o una decisión formal sobre los lotes involucrados? Hasta ahora no tenemos prueba suficiente de que ANMAT conociera todos los incidentes estadounidenses ni de que deliberadamente los ocultara. Tampoco de que nunca recibiera información sobre ellos.
El punto de fondo es que una autorización no reemplaza la vigilancia posterior. La autoridad puede considerar suficiente determinada documentación para permitir una actividad; si aparece información nueva y relevante, debe valorar si cambió el riesgo y si corresponde pedir más pruebas, vigilar, restringir o suspender dentro de sus competencias. Ese es el sentido práctico del poder de policía sanitaria, tanto en Bélgica como en Argentina.
No hay que confundir estas facultades con los distintos objetos de inspección. Una fiscalización de fábrica examina instalaciones, limpieza y controles de calidad. La vigilancia de seguridad estudia efectos adversos del medicamento. Una inspección clínica protege a quienes participan en investigaciones. Los tres controles importan, pero sus hallazgos no son intercambiables.
La investigación penal por ampollas de fentanilo contaminado de HLB Pharma y Laboratorios Ramallo es un caso diferente. En agosto de 2026, el ministerio Público Fiscal informó actuaciones judiciales e imputaciones relacionadas con la actuación de exautoridades sanitarias, entre ellas Nélida Agustina Bisio. Son señalamientos realizados dentro de una causa penal y sujetos al control de los tribunales; no deben presentarse como condenas firmes.
Bisio había firmado en 2024 una disposición sobre una presentación de Comirnaty. La coincidencia sirve para explicar que la responsabilidad de los organismos sanitarios vuelve a aparecer como asunto de interés público, pero no conecta industrialmente el fentanilo contaminado con Pfizer en Bélgica. Tampoco demuestra que Bisio haya cometido una irregularidad en la autorización de Comirnaty.
Durante octubre de 2026, REALPOLITIK publicó distintas investigaciones sobre ensayos clínicos de Pfizer realizados en Argentina. Una nota del 10 de octubre se refirió al estudio C4591001 y al papel de Fernando Pedro Polack; otra, del 14, examinó un estudio de vacuna contra el virus sincicial respiratorio en embarazadas; una tercera, del 22, planteó preguntas sobre posibles conflictos de interés; y una cuarta, del 28, abordó la atención y el seguimiento de un participante. Esas publicaciones sirven como antecedentes del debate sobre los controles de ANMAT, pero tratan de estudios con voluntarios y no demuestran contaminación ni fallas de fabricación en Puurs. Las referencias están reunidas al final.
Los documentos examinados muestran tres problemas concretos en trámites argentinos sobre Puurs: la denominación equivocada de dos vacunas, el año incorrecto de una inspección belga consignado en un informe y una descripción más amplia de las tareas de fabricación de Comirnaty entre una evaluación y su conclusión. A su vez, Abrysvo exige distinguir la autorización del producto, la certificación de su fábrica y el control de un ensayo clínico que sí terminó con multas. La revisión de las inspecciones estadounidenses aporta preguntas de seguimiento, pero no permite atribuir todos sus hallazgos a un mismo medicamento ni a lotes vendidos en Argentina.
Lo que esos papeles no permiten afirmar es igual de importante: no prueban que se hayan distribuido vacunas contaminadas desde Puurs ni que ANMAT hubiera recibido información detallada de un incidente y la hubiera ocultado deliberadamente. Tampoco acreditan que las firmas de Belloso o Garay fueran inválidas solo por tratarse de subadministradores, o que la autorización de la planta para Abrysvo hubiera sido irregular. La certificación de 2023 tenía un plazo que exige cotejar su eventual renovación. Y siguen faltando documentos para reconstruir el cierre individual de determinadas observaciones de la FDA.
La pregunta central no es si en una fábrica puede aparecer un error o una observación: los controles existen, precisamente, para encontrarlos. Lo que interesa saber es quién advirtió cada problema, quién lo revisó, qué medida se tomó y con qué documento se comprobó su resultado. Son respuestas que deben surgir de actuaciones concretas, no de suposiciones ni de mezclar expedientes que tratan asuntos diferentes. (www.REALPOLITIK.com.ar)


¡Escuchá Radio Realpolitik FM en vivo!


